ガウス軌道
計算化学および分子物理学において、ガウス軌道(ガウスきどう、英: Gaussian orbital) またはガウス型軌道 (英: Gaussian type orbital, GTO)とは、原子軌道またはLCAO法における分子軌道、およびそれに依存する様々な量を計算するために用いられる関数である[1]。
原理
1950年、電子状態理論にガウス型軌道を(より物理的に意味のあるスレーター軌道の代わりに)初めて導入したのは、フランシス・ボーイズである[2] 。分子量子化学計算においてガウス基底関数を用いる主要な理由は、ガウス型関数の積法則により、2つの異なる原子を中心とするGTOの積を、有限個の、それぞれの中心を通る直線上のある点を中心とするガウス関数の和で表わすことができると保証されているからである。これを用いて、4中心積分を2中心積分に、さらには有限個の1中心積分の和に分解することができる。一般にガウス軌道を用いる場合は、スレーター軌道を用いた場合と比して多くの軌道を重ね合わせることが必要とされるが、1中心積分のみに帰着できることにより計算速度が4〜5桁向上するため、コストを上回る利点がある。
数学的形式
球面ガウス基底関数(後述)は一般的な動径部分と角度部分への変数分離
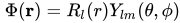
に従う。ここで、 Ylm(θ, ϕ) は球面調和関数、 l および m は軌道角運動量量子数と z 方向の軌道角運動量量子数、 r, θ, ϕ は球面極座標である。
スレーター軌道では動径部分を以下のような関数とする。
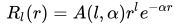
ここで A(l, α) は規格化定数である。対して、原始ガウス軌道では動径部分を以下のような関数とする。
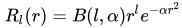
ここで B(l, α) はガウス軌道に対する規格化定数である。
一つの原始ガウス軌道だけでは原子軌道の形を上手く表現できないため、多くの場合は複数の原始ガウス軌道を次のように縮約し、スレーター軌道の形に近づける。
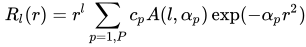
ここで cp は指数 αp の原始ガウス軌道に対する縮約係数である。係数は規格化後の原始ガウス軌道に対して定義する。これは、規格化前の原始ガウス軌道は指数によってノルムが何桁も異なるためである。Basis Set Exchange (BSE) から、様々な基準にもとづくガウス基底関数系が取得できる。
球面ガウス軌道とデカルトガウス軌道、エルミートガウス軌道
原子は球対称な系であるから、原子軌道の角度部分は球面調和関数により記述される。
しかし、球面調和関数は扱いが煩雑であり、実際の計算には rl Ylm(θ, ϕ) の代わりに xi yj zk を用い(i, j, k は非負整数)、これらの重ね合わせにより球面調和関数を表現することが多い[3]。このような置き換えを行ったガウス軌道をデカルト座標 (x, y, z) を用いることにちなんでデカルトガウス軌道(英: Cartesian Gaussian-type orbital)と呼ぶ。
さらに、エルミート多項式はガウス関数を重み関数として直交し、微分計算もロドリゲスの公式を用いて簡便に行なえることから、デカルトガウス軌道をエルミートガウス軌道に変換して計算を行うこともある[4][5]。
分子積分
1966年、竹田らによってガウス軌道に対する分子積分を計算するために必要な式が提示された[6]。 これ以来、ŽivkovićとMaksićが1968年にエルミートガウス関数をつかうことを提案する[7]など、式を簡潔にし、計算を高速化するために様々な研究が行われた。McMurchieとDavidsonは1978年、漸化関係式を導入し[8]、計算量を劇的に減らした。PopleとHehreは同1978年、局所座標法を開発した[9]。小原と雑賀は1985年に効率的な漸化関係式を導入し[10]、他の重要な漸化関係式の開発につながった。GillとPopleは1990年、「PRISMアルゴリズム」を導入し、20の異る計算パスを効率的に使えるようになった[11]。
POLYATOM
POLYATOM[12]はガウス軌道を用いて様々な分子で第一原理分子軌道計算を行える初めての計算パッケージである[13]。MITのスレイター率いる Solid State and Molecular Theory Group (SSMTG) で、Cooperative Computing Laboratory の計算機資源を用いて開発された。数学的基盤と基盤ソフトウェアは Imre Csizmadia,[14] Malcolm Harrison,[15] Jules Moskowitz[16]Brian Sutcliffe[17]らにより開発された。
出典
- Gill, Peter M.W. (1994). “Molecular integrals Over Gaussian Basis Functions”. Advances in Quantum Chemistry 25: 141–205. Bibcode: 1994AdQC...25..141G. doi:10.1016/S0065-3276(08)60019-2 2011年6月17日閲覧。.
- Boys, S. F. (1950年). “Electronic Wave Functions. I. A General Method of Calculation for the Stationary States of Any Molecular System”. Proc. R. Soc. London Ser. A 200 (1063): pp. 542-554. doi:10.1098/rspa.1950.0036
- Schlegel, H.; Frisch, M. (1990). “Transformation between Cartesian and pure spherical harmonic Gaussians”. International Journal of Quantum Chemistry 54 (2): 83–87. doi:10.1002/qua.560540202.
- Trygve Helgaker (2014年). “Molecular Integral Evaluation” (PDF). Centre for Theoretical and Computational Chemistry, Department of Chemistry, University of Oslo, Norway. 2015年12月4日閲覧。
- Reine, Simen; Tellgren, Erik; Helgaker, Trygve (2007). “A unified scheme for the calculation of differentiated and undifferentiated molecular integrals over solid-harmonic Gaussians”. Phys. Chem. Chem. Phys. 9 (34): 4771–4779. doi:10.1039/B705594C 2015年12月5日閲覧。.
- Taketa, Hiroshi; Huzinaga, Sigeru; O-ohata, Kiyosi (1966). “Gaussian-Expansion Methods for Molecular Integrals”. Journal of the Physical Society of Japan 21 (11): 2313–2324. Bibcode: 1966JPSJ...21.2313T. doi:10.1143/JPSJ.21.2313.
- Živković, T.; Maksić, Z. B. (1968). “Explicit Formulas for Molecular Integrals over Hermite-Gaussian Functions”. Journal of Chemical Physics 49 (7): 3083–3087. Bibcode: 1968JChPh..49.3083Z. doi:10.1063/1.1670551.
- McMurchie, Larry E.; Davidson, Ernest R. (1978). “One- and two-electron integrals over Cartesian Gaussian functions”. Journal of Computational Physics 26 (2): 218–31. Bibcode: 1978JCoPh..26..218M. doi:10.1016/0021-9991(78)90092-X.
- Pople, J. A.; Hehre, W. J. (1978). “Computation of electron repulsion integrals involving contracted Gaussian basis functions.”. J. Comp. Phys. 27 (2): 161–168. Bibcode: 1978JCoPh..27..161P. doi:10.1016/0021-9991(78)90001-3.
- Obara, S.; Saika, A. (1986). “Efficient recursive computation of molecular integrals over Cartesian Gaussian functions”. J. Chem. Phys. 84 (7): 3963–74. Bibcode: 1986JChPh..84.3963O. doi:10.1063/1.450106.
- Gill, Peter M. W.; Pople, John A. (December 1991). “The Prism Algorithm for Two-Electron Integrals”. International Journal of Quantum Chemistry 40 (6): 753–772. doi:10.1002/qua.560400605 2011年6月17日閲覧。.
- I.G. Csizmadia, M.C. Harrison, J.W. Moskowitz and B.T. Sutcliffe, Nonempirical LCAO-MO-SCF-CI calculations on organic molecules with gaussian-type functions. Introductory review and mathematical formalism, Theoretica Chimica Acta, 6, 191, 1966.
- A. C. Wahl (April 1970). “Chemistry by computer”. Scientific American 222 (4): 54-70.
- Russell J. Boyd (2000). “The Development of Computational Chemistry in Canada”. Reviews in Computational Chemistry 15: 248. doi:10.1002/9780470125922.ch4.
- “Malcolm C. Harrison, Professor of Computer Science, New York University”. 2015年11月1日閲覧。
- “Jules W. Moskowitz, Professor Emeritus of Chemistry, New York University”. 2015年11月1日閲覧。
- “Brian T. Sutcliffe, Professor of Chemistry, York University”. 2015年11月1日閲覧。
外部リンク
- Explanation of Gaussian basis set
- Basis Set Exchange (BSE)
- Petersson, T; Hellsing, B. (2010年). “Detailed derivation of Gaussian orbital based matrix elements in electron structure calculations”. Eur. J. Phys 31: p. 37. doi:10.1088/0143-0807/31/1/004