トリクロロアセトニトリル
トリクロロアセトニトリル (Trichloroacetonitrile) は化学式 CCl3CN で表される有機化合物である。本来無色だが市販品はしばしばかっ色を帯びている。工業的には殺菌剤エトリジアゾール (Etridiazole) の前駆体として用いられる。この化合物はトリクロロアセトアミドの脱水によって製造される[1]。トリクロロアセトニトリルは二官能基化合物として、トリクロロメチル基とニトリル基の両方で反応が可能である。トリクロロメチル基の電子吸引性がニトリル基の求核的付加を活性化する。トリクロロアセトニトリルには高い反応性があるが、そのため加水分解されやすい。
| トリクロロアセトニトリル | |
|---|---|
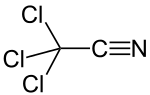 | |
Trichloroacetonitrile | |
| 識別情報 | |
| CAS登録番号 | 545-06-2 |
| PubChem | 11011 |
| 特性 | |
| 化学式 | C2Cl3N |
| モル質量 | 144.39 g mol−1 |
| 外観 | 無色の液体 |
| 密度 | 1.44 g/mL 液体 |
| 融点 |
−45 °C, 228 K, -49 °F |
| 沸点 |
83 - 84 °C, 272 K, -36 °F |
| 水への溶解度 | 不溶 |
| 危険性 | |
| 主な危険性 | GHS06, GHS09 |
| NFPA 704 |
 1
4
0
|
| 引火点 | 195 °C |
| 特記なき場合、データは常温 (25 °C)・常圧 (100 kPa) におけるものである。 | |
合成
トリクロロアセトアミドの脱水によるトリクロロアセトニトリルの製造は、1873年にルーヴェン・カトリック大学のL.Bisschopinckによって最初に説明された[2]。
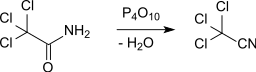
トリクロロアセトニトリルは、Zn、Cu、およびアルカリ土類金属ハロゲン化物を含浸させた活性炭触媒上で、200 - 400℃でアセトニトリルを塩素化することによって 54%の収率で得ることができる[3]。
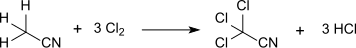
この反応には高温が必要な上、四塩化炭素のような副生物ができやすい。これに対し、アセトニトリルを飽和塩化水素で塩素化する方法は 50 - 80℃でも良好な収率で高純度のトリクロロアセトニトリルが得られる [4]。 トリクロロアセトニトリルは、他のハロゲン化アセトニトリルと同様に天然水を塩素消毒するとき、藻類、フミン酸、タンパク性物質などの有機物質から生成される[5][6]。
性質
新たに蒸留したトリクロロアセトニトリルは無色の刺激臭のある液体だが、すみやかに黄色から淡かっ色に変色する。水、酸、塩基に敏感である。
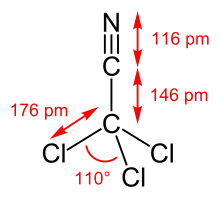
結合長は、146.0 pm (C-C), 116.5 pm (C-N), および176.3 pm (C-Cl) である。結合角は110.0 (ClCCl) である[7]。
反応
トリクロロアセトニトリルのすべての電気陰性置換基 (訳者注:3つの塩素とニトリル基) に対するアルコキシドアニオンの求核攻撃による置換により、オルト炭酸エステルが高収率で得られる。
塩素原子の反応性が高いため、トリクロロアセトニトリルを使用して (特にトリフェニルホスフィンと組み合わせて) アリルアルコールを対応するアリル塩化物に変換することができる[8]。
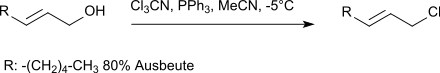
カルボン酸を使用すると、塩化アシルが得られる[9]。
Cl3CCN / PPh3システムは、穏やかな反応条件のため、カルボン酸および、固相合成における支持されたアミノ化合物とのアミド (そのペプチド) への結合の活性化にも適している[10]。同様にスルホン酸から、対応するスルホクロリドが生成される[11]。同様の方法で、Cl3CCN / PPh3によるジフェニルリン酸の活性化とアルコールまたはアミンとの反応は、穏やかで効率的なワンポット反応で,対応するリン酸エステルまたはアミドが得られる[12]。
また、窒素含有芳香族化合物のフェノール性ヒドロキシ基は、塩化物に変換することができる[13]。
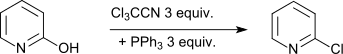
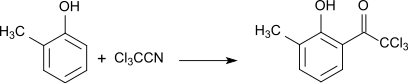
ヘッシュ反応 (Hoesch reaction) では、置換フェノールとトリクロロアセトニトリルとの反応で芳香族ヒドロキシケトンが生成される。たとえば、2-メチルフェノールから2-トリクロロアシル誘導体が 70%の収率で生成される[14]。
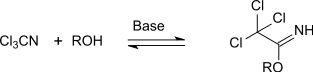
トリクロロメチル基の電子求引効果は、求核性の酸素、窒素、および硫黄化合物の攻撃のためにトリクロロアセトニトリルのニトリル基を活性化する。たとえば、アルコールは、塩基触媒化で直接かつ可逆的に付加することで、O-アルキルトリクロロアセトイミデートを与える[15]。これは、安定で加水分解の影響を受けにくい付加物として分離できる。
第一級および第二級アミンを使用すると、N-置換トリクロロアセトアミジンがスムーズな反応で良好な収率で生成され、真空蒸留によって精製でき、無色の悪臭のある液体として得られる[16]。アンモニアと反応させ、次に無水塩化水素と反応させると、殺菌剤エトリジアゾールの出発化合物の固体のトリクロロアセトアミジン塩酸塩が得られる。
学術研究では、トリクロロアセトニトリルがオーヴァーマン転位 (Overman rearengement) においてアリルアルコールをアリルアミンに変換する試薬として使用される[17][18][19]。この反応は、[3,3]-シグマトロピーおよびジアステレオ選択的転位に基づいている。
ベンジルトリクロロアセトイミデートは、ベンジルアルコールとトリクロロアセトニトリルから容易に得られる[20]。ベンジルトリクロロアセトイミデートは、穏やかな条件下での敏感ななアルコールのベンジル化試薬として、またキラリティーを保持するために有用である[21]。
糖類の活性化剤としての O-グリコシル-トリクロロアセトイミデート
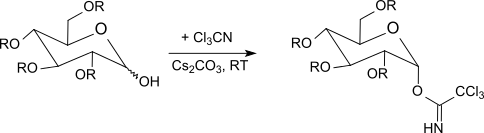
R. R. Schmidt と共同研究者[22]は、O-保護ヘキソピラノース (グルコース、ガラクトース、マンノース、グルコサミン、ガラクトサミン)、ヘキソフラノース、ペントピラノースの塩基存在下でのトリクロロアセトニトリルによる選択的アノマー活性化、および酸触媒下でのグリコシル化について述べている[23][24][25]。
炭酸カリウムを塩基とする速度論的制御の下では[26][27]、β-トリクロロアセトイミデートが選択的に形成されるが、水素化ナトリウム、炭酸セシウム、または水酸化カリウムを使用し、相間移動触媒の存在下では[28]、α-トリクロロアセトイミデートのみが得られる (熱力学的に制御される)。
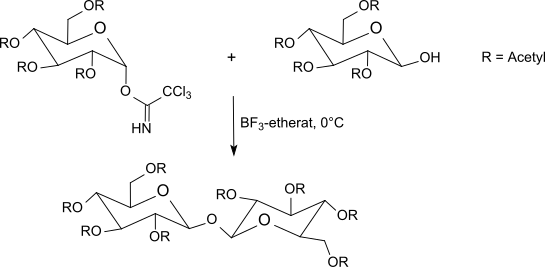
トリクロロアセトイミデートは、-40℃から室温で、三フッ化ホウ素エーテル錯体を含むジクロロメタン中で O-保護糖と反応する。
この方法は通常、銀塩を使用するケーニヒ-クノール法 (Koenigs–Knorr reaction)や、問題のある水銀塩を使用するヘルフェリッヒ法 (Helferich method) より優れた結果をもたらす。アノマー中心で反転が起こるので、反応によりβ-O-グリコシドが生成される (α-トリクロロアセトイミデートを使用する場合)。トリクロロアセトイミデート法は、穏やかな条件下で非常に良好な収率で立体的に均一なグリコシドを生成する。
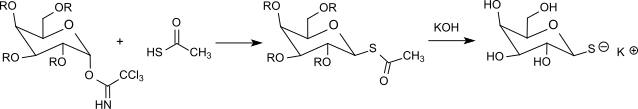
チオ酢酸は追加の酸触媒がなくてもアセチル保護されたα-ガラクトシルトリクロロアセトイミデートと反応する。(保護基の開裂後)チオグリコシドから容易に 1-チオ-β-O-D-ガラクトースが得られる。これはアミノ酸のラセミ体の分離にも有用である[29]。
脚注
- Peter Pollak, Gérard Romeder, Ferdinand Hagedorn, Heinz-Peter Gelbke "Nitriles" in Ullmann's Encyclopedia of Industrial Chemistry, 2002, Wiley-VCH, Weinheim. doi:10.1002/14356007.a17_363
- Bisschopinck, L. (1873). “Ueber die gechlorten Acetonitrile”. Berichte der Deutschen Chemischen Gesellschaft 6: 731–734. doi:10.1002/cber.187300601227.
- US 2375545, R. T. Foster, "Process for the preparation of trichloroacetonitrile", issued 1945-05-08, assigned to Imperial Chemical Industries
- US 2745868, G. Käbisch, "Process for the production of trichloroacetonitrile", issued 1956-05-15, assigned to Deutsche Gold- und Silber-Scheideanstalt, vormals Roessler
- Guidelines for Drinking Water Quality, 3. Auflage, Vol. 1, Recommendations, World Health Organization, Genf, 2004, ISBN 9-2415-4638-7, PDF.
- Frank Bernsdorff (2007) (German), Untersuchungen zur abiotischen Bildung von Acetonitril, Haloacetonitrilen und Trichlornitromethan, GRIN, p. 5, ISBN 9783638383431
- David R. Lide (Hrsg.): CRC Handbook of Chemistry and Physics. 90. Auflage. (Internet Version: 2010), CRC Press/Taylor and Francis, Boca Raton, FL, Structure of Free Molecules in the Gas Phase, S. 9-46.
- E. D. Matveeva et al., Regioselective and stereoselective substitution of hydroxyl group for halogen in allyl alcohols, Zh. Org. Khim., 31, (8), 1121–1125 (1995).
- D. O. Jang et al., A mild and efficient procedure for the preparation of acid chlorides from carboxylic acids, Tetrahedron Lett., 40, (29), 5323–5326 (1999).
- J. Vago, J. Greiner, A useful acylation method using trichloroacetonitrile and triphenylphosphine for solid phase organic synthesis, Tetrahedron Lett., 43, (34), 6039–6041 (2002).
- O. Chantarasriwong et al., A practical and efficient method for the preparation of sulfonamides utilizing Cl3CCN/PPh3, Tetrahedron Lett., 47, (42), 7489–7492 (2006).
- A. Kasemsuknimit et al., Efficient amidation and esterification of phosphoric acid using Cl3CCN/Ph3P, Bull. Korean Chem. Soc., 32, (9), 3486–3488 (2011).
- W. Kijrungphaiboon et al., Cl3CCN/PPh3 and CBr4/PPh3: two efficient reagent systems for the preparation of N-heteroaromatic halides, Tetrahedron Lett., 53, 674–677 (2006).
- R. Martin (2011) (German), Aromatic Hydroxyketones: Preparation and Physical Properties. Vol. 1 Hydroxybenzophenones (3. ed.), Springer, doi:10.1007/978-1-4020-9787-4, ISBN 978-1-4020-9787-4
- J. U. Nef, Ann. Chem., 287, 274 (1895).
- Grivas, John C.; Taurins, Alfred (1958-05-01). “Reaction of trichloroacetonitrile with primary and secondary amines: part i. preparation of some trichloroacetamidines”. Canadian Journal of Chemistry 36 (5): 771–774. doi:10.1139/v58-113. ISSN 0008-4042.
- T. Nishikawa; M. Asai; N. Ohyabu; M. Isobe (1998). “Improved Conditions for Facile Overman Rearrangement(1)”. J. Org. Chem. 63 (1): 188–192. doi:10.1021/jo9713924. PMID 11674062.
- “Overman Rearrangement”. Organic Chemistry Portal. organic-chemistry.org. 2012年11月15日閲覧。
- Y. K. Chen. A. E. Lurain, P. J. Walsh (2002). “A general, highly enantioselective method for the synthesis of D and L alpha-amino acids and allylic amines”. J. Am. Chem. Soc. 124 (41): 12225–12231. doi:10.1021/ja027271p. PMID 12371863.
- Schaefer, Fred C.; Peters, Grace A. (1961). “Base-Catalyzed Reaction of Nitriles with Alcohols. A Convenient Route to Imidates and Amidine Salts”. The Journal of Organic Chemistry 26 (2): 412–418. doi:10.1021/jo01061a034.
- E. P. Eckenberg et al., A useful application of benzyl trichloroacetimidate for the benzylation of alcohols, Tetrahedron, 49, 1619–1624 (1993).
- R. R. Schmidt, J. Michel, Einfache Synthese von α- und β-O-Glycosylimidaten. Herstellung von Glykosiden und Disacchariden, Angew. Chem., 92, 763–764 (1980).
- R. R. Schmidt, Neue Methoden zur Glycosid- und Oligosaccharidsynthese – gibt es Alternativen zur Koenigs-Knorr-Methode?, Angew. Chem. 98, 213–236 (1986)
- R. R. Schmidt, W. Kinzy, Anomeric-oxygen activation for glycoside synthesis – the trichloroacetimidate method, Adv. Carbohydr. Chem. Biochem., 50, 21–123 (1994).
- R. R. Schmidt, K.-H. Jung, Oligosaccharide synthesis with trichloroacetimidates, In: Preparative Carbohydrate Chemistry, S. Hanessian, Ed., Marcel Dekker, New York, 283–312 (1997), ISBN 0-8247-9802-3.
- R. R. Schmidt, J. Michel, Liebigs Ann. Chem., 1343–1357 (1984).
- F. J. Urban et al., Tetrahedron Lett., 31, 4421–4424 (1990)
- V. J. Patil, Tetrahedron Lett., 37, 1481–1484 (1996).
- A. Jegorov et al., 1-Thio-β-D-galactose as a chiral derivatization agent for the resolution of D,L-aminoacid enantiomers, J. Chromatogr. A, 673(2), 286–290 (1994).
- N. M. Sax, R. J. Lewis, Hawley's Condensed Chemical Dictionary, 11th ed., Van Nostrand Reinhold, New York, S. 261, 1175 (1987).