原子間ポテンシャル
原子間ポテンシャル(げんしかんポテンシャル、英: Interatomic potential)は、与えられた原子の空間位置から原子系のポテンシャルエネルギーを計算するための関数である[1][2][3][4]。原子間ポテンシャルは化学や分子物理学、材料物理学の分野で、凝集 (en:英語版) 、熱膨張、材料の弾性特性などの効果に関する分子力学法や分子動力学法 (MD) によるシミュレーションの物理的基盤として広く用いられる[5][6][7][8][9][10]。
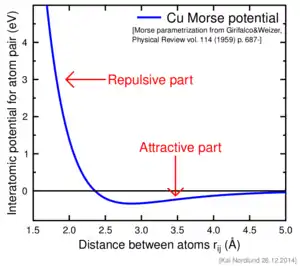
関数形
原子間ポテンシャルは1つの原子位置の関数、もしくは2つ、3つ…の原子位置の組の関数を項とする級数展開で表すことができる。このとき系のポテンシャルの総和 VTOT は以下のように書ける[3]。
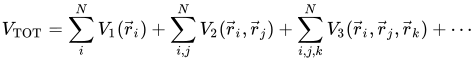
ここで V1 は一体項、V2 は二体項、V3 は三体項を表し、N は系に含まれる原子の数、は i 番目の原子の位置である。指標 i, j, k …の総和はすべての原子(の組)について行う。

対ポテンシャルが原子対ごとに与えられているなら、それに1/2をかけたものが級数展開の二体項となることに注意が必要である。さもなければ一つの対のポテンシャルが2回数えられてしまう。同じように三体項には1/6の係数がかかる[3]。あるいは、ポテンシャルの関数形が指標 i, j, k …の交換に対して対称である場合には、二体項の総和を i < j の場合のみに、三体項の総和を i < j < k の場合のみに限定する方法もある(原子の種類が複数ある場合にはこのような対称性が存在しないこともある)。
一体項は原子が外場(電場など)の中にある場合にのみ意味を持つ。外場がなければ、ポテンシャル V は個々の原子の絶対位置ではなく原子間の相対位置にのみ依存するはずである。それはつまり、ポテンシャルの表式を原子間距離 および結合角(ある原子から隣接する複数の原子に向けて引いたベクトルの間の角度)θijk の関数として書き換えられるということである。よって外力がない場合の一般形は以下のようになる。
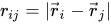
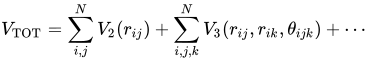
3次元空間においてi, j, kの3原子の相対位置を確定するには rij, rjk, θijk の3項のみで十分であるため、上式の三体項 V3 に原子間距離 は含まれない。3次以上の全ての項は多体ポテンシャルとも呼ばれる。ある種の原子間ポテンシャルでは対アポテンシャルの中に多体相互作用が埋め込まれている(埋め込み原子型ポテンシャルおよび結合次数ポテンシャルについては後に論じる)。

原理的には、これらの数式に含まれる総和は N 個の原子すべてについて取る。しかし、原子間相互作用が及ぶ範囲が有限であるならば(すなわち、あるカットオフ距離 rcut より大きい r に対してポテンシャルが V(r) ≡ 0 なら)、総和はカットオフ距離より近い原子の組だけに限られる。またセル法によって隣接原子を選び出すことで[1]、MDシミュレーションの計算アルゴリズムのオーダーを O(N) にできる。ポテンシャルが無限の範囲ではたらく場合でも、エバルトの方法やその発展型によって総和を効率化することは可能である。
力の計算
原子間に働く力は全エネルギーを原子位置で微分することで求められる。すなわち、i 番目の原子が受ける力を知るには、原子 i の位置に関するポテンシャルエネルギーの勾配(それぞれの空間次元に関する導関数からなるベクトル)を次式のように求めればよい。
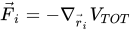
二体ポテンシャルにおいては、原子 i, j の交換に対してポテンシャル関数が対称であるため、上式の勾配は原子間距離 rij に関する単純な微分に帰着する。しかし、多体ポテンシャル(三体、四体…ポテンシャル)においては原子の交換に対する対称性が成立するとは限らないため微分ははるかに複雑である[11][12]。別の言葉で言うと、原子 i とは隣接していない原子 k のエネルギーもまた、角度などの多体項を通じて位置 に依存するかもしれず、したがって勾配 に寄与する場合がある。


原子間ポテンシャルの分類
原子間ポテンシャルにはさまざまな種類があり、それぞれ物理的な意図が異なる。ケイ素のようなよく知られた元素一つを取っても、関数形や理論的背景が大きく異なる多様なポテンシャルが作られている[13]。真の原子間ポテンシャルは本質的に量子力学の問題だが、シュレディンガー方程式もしくはディラック方程式で記述される真の相互作用を、多数の電子と原子核すべてについて一つの解析的な関数形に落とし込む方法は知られていない。必然的に、あらゆる解析的な原子間ポテンシャルは近似である。
ペアポテンシャル
広く用いられている原子間相互作用のモデルの中でおそらくもっとも単純なのは、次のレナード-ジョーンズ・ポテンシャルであろう[14]。
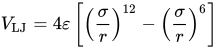
上式の ε はポテンシャル井戸の深さを、σ はポテンシャルの値がゼロとなる距離を意味する。1 / r6 に比例する項は、それぞれの原子に誘起された電気双極子どうしの古典的もしくは量子的な相互作用を表している[6]。このポテンシャルは貴ガスに対して非常に正確な結果を与える。また化学的な力場の中の分子間相互作用を記述する場合など、双極子相互作用が重要な系で広く使われている。
モースポテンシャルもまたよく知られた単純な対ポテンシャルで、2つの指数関数を単に足し合わせた形をしている。
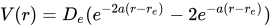
ここで De は平衡結合エネルギー、re は結合距離である。モースポテンシャルは分子振動や固体の研究に応用されてきた[15]。近年ではほとんど使われなくなったが、結合次数ポテンシャルのような新しいポテンシャル関数に派生している。
イオン性物質を記述するには、バッキンガム・ポテンシャルのような短距離斥力項と、イオン性物質を構成するのに必要なイオン間相互作用を与えるクーロンポテンシャルとの和が用いられることが多い。イオン性物質の短距離項は多体効果を受けることもある[16]。
対ポテンシャルには立方晶金属の弾性定数3つすべてを与えることができないなど特有の限界がある[7]。したがって現代のMDシミュレーションは様々な多体ポテンシャルを用いて行われることがほとんどである。
多体ポテンシャル
Stilinger-Weberのポテンシャル[17]は二体項と三体項からなり、以下の標準形を持つ。
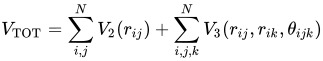
ここで三体項は結合の曲げに対してポテンシャルエネルギーがどう変化するかを表している。このポテンシャルは本来純粋なケイ素のために作られたものだが、多くの元素や化合物のために拡張されてきたほか[18][19]、ケイ素についてのほかのポテンシャルの基礎にもなった[20][21]。
金属は「埋め込み原子型 (EAM-like)」と呼べるポテンシャルによってかなり一般的に表すことができる。それらのポテンシャルは埋め込み原子モデルと同じ関数形を持つもので、ポテンシャルエネルギーの総和は以下のように表せる。
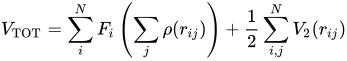
上式の Fi は埋め込み関数(力 とは異なる)と呼ばれ、電子密度 ρ(rij) の総和の関数である。通常はペアポテンシャル V2 には純斥力を用いる。最初に定式化されたときには[22][23]、電子密度 ρ(rij) は単純に原子が持つ電子の密度のことで、埋め込み関数 Fi は密度汎関数理論に基づいて電子密度の中に原子を一個「埋め込む」のに必要とされるエネルギーを表していた[24]。しかし、金属を記述するほかの多くのポテンシャルは関数形が同じであっても ρ(rij) や Fi を異なる意味で用いている。背景理論の例としては強結合近似[25][26][27]など[28][29][30]がある。

埋め込み原子型ポテンシャルは数表として実装されるのが一般的である。アメリカ国立標準技術研究所 (NIST) は原子間ポテンシャル・リポジトリに数表を集めて公開している。
共有結合性の物質は結合次数ポテンシャルによって記述されることが多い。このポテンシャルはTersoff型ないしBrenner型と呼ばれることもある[10][31][32]。それらは一般にペアポテンシャルと似た形を取る。
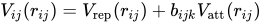
ここで斥力部分 Vrep と引力部分 Vatt はモースポテンシャルと似た単純な指数関数である。ただし相互作用の強さは bijk の項を通じて原子 i の周囲の環境から影響を受けている。角度依存性を明示的に導入しない場合には、これらのポテンシャルはある種の埋め込み原子型ポテンシャルと数学的に同等であることが示される[33][34]。この利点により、結合次数ポテンシャルの数学的形式は金属性と共有結合性を併せ持つ物質に対しても用いられてきた[34][35][36][37]。
短距離相互作用における斥力ポテンシャル
粒子線物性学で重要になるように原子間隔が極めて小さい場合には、次式のような一般形を持つ遮蔽されたクーロンポテンシャルによって原子間相互作用を非常に正確に表すことができる。
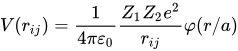
ここで r → 0 に対して φ(r) → 1 となる。Z1 および Z2 は相互作用を行っている2つの原子核の電荷であり、a は遮蔽パラメータと呼ばれる。一般に広く用いられる遮蔽関数は「ユニバーサルZBL型」(Ziegler, Biersak, Littmarkによる)である[38]。すべての電子を考慮した量子化学的計算によってもっと正確な遮蔽関数を得ることもできる[39]。この種のポテンシャルは二体衝突近似のシミュレーションで核的阻止能を求めるときに用いられる。
ポテンシャルのフィッティング
原子間ポテンシャルはいずれも近似であるため、何らかの基準値に合わせて決定しなければならないパラメータを必ず持っている。レナード-ジョーンズ型やモース型のように単純なポテンシャルならば、例えば二量体分子の平衡結合距離や結合強さ、あるいは固体の凝集エネルギーなどから直接パラメータを決定することができる[6]。しかし多体ポテンシャルには多くの場合未知のパラメータが数十個から数百個も含まれる。これらの当て嵌めには、もっと大量の実験データや、密度汎関数理論のようなより原理的なモデルによるシミュレーションから得られる物性値が用いられる。固体の多体ポテンシャルを上手く構築すれば、あらゆる元素や安定な化合物の平衡結晶構造について、少なくとも格子定数や線形弾性定数、基本的な点欠陥の性質は正しく求めることができる[21][34][36][37][40][41][42]。ほとんどの場合、ポテンシャルの構築や当て嵌めにおいてはそのポテンシャルを「転用可能」にすること、すなわち当て嵌めに用いた物性とは明らかに異なる物性を正しく表せることが目標となる(明確にこのような研究が行われているポテンシャルの例は[43][44]を見よ)。一部にでも転用可能性が示された例が、ケイ素の原子間ポテンシャルに関する一編の総説に示されている。それによると、Stillinger-WeberポテンシャルおよびTersoff IIIポテンシャルはフィッティングに用いたのとは異なる物性のいくつか(すべてではない)を記述することが可能である[13]。
NISTのリポジトリには当て嵌られた原子間ポテンシャルが集められており、パラメータのフィット値、もしくはポテンシャル関数の数表という形で公開されている[45]。
原子間ポテンシャルの信頼性
古典的な原子間ポテンシャルはあらゆる現象をすべて再現することはできず、量子的な描像が必要となる場合がある。密度汎関数理論を用いればこの限界を乗り越えることができる。
脚注
- M. P. Allen and D. J. Tildesley. Computer Simulation of Liquids. Oxford University Press, Oxford, England, 1989.
- Daan Frenkel and Berend Smit. Understanding molecular simulation: from algorithms to applications. Academic Press, San Diego, second edition, 2002.
- R. Lesar. Introduction to Computational Materials Science. Cambridge University Press, 2013.
- Brenner, D.W. (2000). “The Art and Science of an Analytic Potential”. Physica Status Solidi B 217 (1): 23–40. doi:10.1002/(SICI)1521-3951(200001)217:1<23::AID-PSSB23>3.0.CO;2-N. ISSN 0370-1972.
- N. W. Ashcroft and N. D. Mermin. Solid State Physics.Saunders College, Philadelphia, 1976.
- Charles Kittel. Introduction to Solid State Physics. John Wiley & Sons, New York, third edition, 1968.
- Daw, Murray S.; Foiles, Stephen M.; Baskes, Michael I. (1993). “The embedded-atom method: a review of theory and applications”. Materials Science Reports 9 (7-8): 251–310. doi:10.1016/0920-2307(93)90001-U. ISSN 09202307.
- Tersoff, J. (15 April 1988). “New empirical approach for the structure and energy of covalent systems”. Physical Review B (American Physical Society (APS)) 37 (12): 6991–7000. doi:10.1103/physrevb.37.6991. ISSN 0163-1829.
- FINNIS, M (2007). “Bond-order potentials through the ages”. Progress in Materials Science (Elsevier BV) 52 (2-3): 133–153. doi:10.1016/j.pmatsci.2006.10.003. ISSN 0079-6425.
- Sinnott, Susan B.; Brenner, Donald W. (2012). “Three decades of many-body potentials in materials research”. MRS Bulletin (Cambridge University Press (CUP)) 37 (5): 469–473. doi:10.1557/mrs.2012.88. ISSN 0883-7694.
- Beardmore, Keith M.; Grønbech-Jensen, Niels (1 October 1999). “Direct simulation of ion-beam-induced stressing and amorphization of silicon”. Physical Review B (American Physical Society (APS)) 60 (18): 12610–12616. arXiv:cond-mat/9901319v2. doi:10.1103/physrevb.60.12610. ISSN 0163-1829.
- Albe, Karsten; Nord, J.; Nordlund, K. (2009). “Dynamic charge-transfer bond-order potential for gallium nitride”. Philosophical Magazine (Informa UK Limited) 89 (34-36): 3477–3497. doi:10.1080/14786430903313708. ISSN 1478-6435.
- Balamane, H.; Halicioglu, T.; Tiller, W. A. (15 July 1992). “Comparative study of silicon empirical interatomic potentials”. Physical Review B (American Physical Society (APS)) 46 (4): 2250–2279. doi:10.1103/physrevb.46.2250. ISSN 0163-1829.
- Lennard-Jones, J. E. (1924), “On the Determination of Molecular Fields”, Proc. R. Soc. Lond. A 106 (738): 463–477, Bibcode: 1924RSPSA.106..463J, doi:10.1098/rspa.1924.0082.
- Girifalco, L. A.; Weizer, V. G. (1 April 1959). “Application of the Morse Potential Function to Cubic Metals”. Physical Review (American Physical Society (APS)) 114 (3): 687–690. doi:10.1103/physrev.114.687. ISSN 0031-899X.
- Feuston, B. P.; Garofalini, S. H. (1988). “Empirical three‐body potential for vitreous silica”. The Journal of Chemical Physics (AIP Publishing) 89 (9): 5818–5824. doi:10.1063/1.455531. ISSN 0021-9606.
- Stillinger, Frank H.; Weber, Thomas A. (15 April 1985). “Computer simulation of local order in condensed phases of silicon”. Physical Review B (American Physical Society (APS)) 31 (8): 5262–5271. doi:10.1103/physrevb.31.5262. ISSN 0163-1829.
- Ichimura, M. (16 February 1996). “Stillinger-Weber potentials for III–V compound semiconductors and their application to the critical thickness calculation for InAs/GaAs”. Physica Status Solidi A (Wiley) 153 (2): 431–437. doi:10.1002/pssa.2211530217. ISSN 0031-8965.
- H. Ohta and S. Hamaguchi. Classical interatomic potentials for si-o-f and si-o-cl systems. J. Chemical Physics, 115(14):6679--90, 2001.
- Bazant, M. Z.; Kaxiras, E.; Justo, J. F. (1997). “Environment-dependent interatomic potential for bulk silicon”. Phys. Rev. B 56 (14): 8542. arXiv:cond-mat/9704137. Bibcode: 1997PhRvB..56.8542B. doi:10.1103/PhysRevB.56.8542.
- Justo, João F.; Bazant, Martin Z.; Kaxiras, Efthimios; Bulatov, V. V.; Yip, Sidney (1 July 1998). “Interatomic potential for silicon defects and disordered phases”. Physical Review B (American Physical Society (APS)) 58 (5): 2539–2550. arXiv:cond-mat/9712058. doi:10.1103/physrevb.58.2539. ISSN 0163-1829.
- Foiles, S. M.; Baskes, M. I.; Daw, M. S. (15 June 1986). “Embedded-atom-method functions for the fcc metals Cu, Ag, Au, Ni, Pd, Pt, and their alloys”. Physical Review B (American Physical Society (APS)) 33 (12): 7983–7991. doi:10.1103/physrevb.33.7983. ISSN 0163-1829.
- Foiles, S. M.; Baskes, M. I.; Daw, M. S. (15 June 1988). “Erratum: Embedded-atom-method functions for the fcc metals Cu, Ag, Au, Ni, Pd, Pt, and their alloys”. Physical Review B (American Physical Society (APS)) 37 (17): 10378–10378. doi:10.1103/physrevb.37.10378. ISSN 0163-1829.
- Puska, M. J.; Nieminen, R. M.; Manninen, M. (15 September 1981). “Atoms embedded in an electron gas: Immersion energies”. Physical Review B (American Physical Society (APS)) 24 (6): 3037–3047. doi:10.1103/physrevb.24.3037. ISSN 0163-1829.
- Finnis, M. W.; Sinclair, J. E. (1984). “A simple empirical N-body potential for transition metals”. Philosophical Magazine A (Informa UK Limited) 50 (1): 45–55. doi:10.1080/01418618408244210. ISSN 0141-8610.
- “Erratum”. Philosophical Magazine A (Informa UK Limited) 53 (1): 161–161. (1986). doi:10.1080/01418618608242815. ISSN 0141-8610.
- Cleri, Fabrizio; Rosato, Vittorio (1 June 1993). “Tight-binding potentials for transition metals and alloys”. Physical Review B (American Physical Society (APS)) 48 (1): 22–33. doi:10.1103/physrevb.48.22. ISSN 0163-1829.
- Kelchner, Cynthia L.; Halstead, David M.; Perkins, Leslie S.; Wallace, Nora M.; DePristo, Andrew E. (1994). “Construction and evaluation of embedding functions”. Surface Science (Elsevier BV) 310 (1-3): 425–435. doi:10.1016/0039-6028(94)91405-2. ISSN 0039-6028.
- Dudarev, S L; Derlet, P M (17 October 2005). “A ‘magnetic’ interatomic potential for molecular dynamics simulations”. Journal of Physics: Condensed Matter (IOP Publishing) 17 (44): 7097–7118. doi:10.1088/0953-8984/17/44/003. ISSN 0953-8984.
- Olsson, Pär; Wallenius, Janne; Domain, Christophe; Nordlund, Kai; Malerba, Lorenzo (21 December 2005). “Two-band modeling of α-prime phase formation in Fe-Cr”. Physical Review B (American Physical Society (APS)) 72 (21): 214119. doi:10.1103/physrevb.72.214119. ISSN 1098-0121.
- Tersoff, J. (1988). “New empirical approach for the structure and energy of covalent systems”. Physical Review B 37 (12): 6991–7000. Bibcode: 1988PhRvB..37.6991T. doi:10.1103/PhysRevB.37.6991. ISSN 0163-1829.
- Brenner, Donald W. (1990). “Empirical potential for hydrocarbons for use in simulating the chemical vapor deposition of diamond films”. Physical Review B 42 (15): 9458–9471. Bibcode: 1990PhRvB..42.9458B. doi:10.1103/PhysRevB.42.9458. ISSN 0163-1829.
- Brenner, Donald W. (1989). “Relationship between the embedded-atom method and Tersoff potentials”. Physical Review Letters 63 (9): 1022. Bibcode: 1989PhRvL..63.1022B. doi:10.1103/PhysRevLett.63.1022. ISSN 0031-9007. PMID 10041250.
- Albe, Karsten; Nordlund, Kai; Averback, Robert S. (2002). “Modeling the metal-semiconductor interaction: Analytical bond-order potential for platinum-carbon”. Physical Review B 65 (19): 195124. Bibcode: 2002PhRvB..65s5124A. doi:10.1103/PhysRevB.65.195124. ISSN 0163-1829.
- de Brito Mota, F.; Justo, J. F.; Fazzio, A. (1998). “Structural properties of amorphous silicon nitride”. Phys. Rev. B 58 (13): 8323. Bibcode: 1998PhRvB..58.8323D. doi:10.1103/PhysRevB.58.8323.
- Juslin, N.; Erhart, P.; Träskelin, P.; Nord, J.; Henriksson, K. O. E.; Nordlund, K.; Salonen, E.; Albe, K. (15 December 2005). “Analytical interatomic potential for modeling nonequilibrium processes in the W–C–H system”. Journal of Applied Physics (AIP Publishing) 98 (12): 123520. doi:10.1063/1.2149492. ISSN 0021-8979.
- Erhart, Paul; Juslin, Niklas; Goy, Oliver; Nordlund, Kai; Müller, Ralf; Albe, Karsten (30 June 2006). “Analytic bond-order potential for atomistic simulations of zinc oxide”. Journal of Physics: Condensed Matter (IOP Publishing) 18 (29): 6585–6605. doi:10.1088/0953-8984/18/29/003. ISSN 0953-8984.
- J. F. Ziegler, J. P. Biersack, and U. Littmark. The Stopping and Range of Ions in Matter. Pergamon, New York, 1985.
- Nordlund, K.; Runeberg, N.; Sundholm, D. (1997). “Repulsive interatomic potentials calculated using Hartree-Fock and density-functional theory methods”. Nuclear Instruments and Methods in Physics Research Section B: Beam Interactions with Materials and Atoms (Elsevier BV) 132 (1): 45–54. doi:10.1016/s0168-583x(97)00447-3. ISSN 0168-583X.
- Ercolessi, F; Adams, J. B (10 June 1994). “Interatomic Potentials from First-Principles Calculations: The Force-Matching Method”. Europhysics Letters (EPL) (IOP Publishing) 26 (8): 583–588. arXiv:cond-mat/9306054. doi:10.1209/0295-5075/26/8/005. ISSN 0295-5075.
- Mishin, Y.; Mehl, M. J.; Papaconstantopoulos, D. A. (12 June 2002). “Embedded-atom potential forB2−NiAl”. Physical Review B (American Physical Society (APS)) 65 (22): 224114. doi:10.1103/physrevb.65.224114. ISSN 0163-1829.
- Beardmore, Keith; Smith, Roger (1996). “Empirical potentials for C-Si-H systems with application to C60 interactions with Si crystal surfaces”. Philosophical Magazine A (Informa UK Limited) 74 (6): 1439–1466. doi:10.1080/01418619608240734. ISSN 0141-8610.
- Swamy, Varghese; Gale, Julian D. (1 August 2000). “Transferable variable-charge interatomic potential for atomistic simulation of titanium oxides”. Physical Review B (American Physical Society (APS)) 62 (9): 5406–5412. doi:10.1103/physrevb.62.5406. ISSN 0163-1829.
- Aguado, Andrés; Bernasconi, Leonardo; Madden, Paul A. (2002). “A transferable interatomic potential for MgO from ab initio molecular dynamics”. Chemical Physics Letters (Elsevier BV) 356 (5-6): 437–444. doi:10.1016/s0009-2614(02)00326-3. ISSN 0009-2614.
- “Interatomic Potentials Repository Project”. www.ctcms.nist.gov. 2019年9月3日閲覧。
関連項目
- 分子動力学法
- 結合次数ポテンシャル
- 有効媒質近似
- 埋め込み原子モデル
- レナード-ジョーンズ・ポテンシャル
- バッキンガム・ポテンシャル
- ReaxFF
- 力場 (化学)