生物学的同等性
生物学的同等性(せいぶつがくてきどうとうせい)は、薬物動態の用語で、薬物の、2つの独自の製剤の生体内での生物学的同等性予想を評価するために使用される。2つの製品が生物学的に同等であると言われる場合、それはそれらがすべての意図と目的のために同じであると予想されることを意味する。
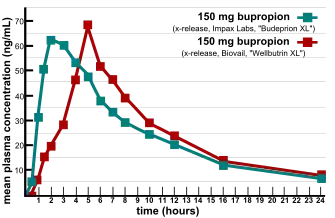
Birkettらは、2003年、生物学的同等性を次のように定義している。「2つの医薬品が薬学的に同等であり、同じモル量を投与した後のバイオアベイラビリティ(利用可能な割合と程度)が、有効性と安全性の両方に関する効果が本質的に同じであると期待できる程度に類似している場合、その医薬品は生物学的に同等である。医薬品の同等性とは、同じ投与経路で、同じまたは同等の基準を満たす、同じ剤形の同じ量の同じ活性物質を意味する。」[1]
世界保健機関(WHO) では、「2つの医薬品が薬学的に同等または代替品であり、同一条件で同一モル量を投与した後のバイオアベイラビリティー(Cmaxおよびtmax)と吸収の程度(血中濃度時間推移曲線下面積)が、その効果が本質的に同じであると期待できるほど類似している場合、生物学的に同等である」としている [2]。
米国食品医薬品局( FDA )は、生物学的同等性を次のように定義している。「適切にデザインされた試験において、同一モル量を同様の条件下で投与した場合に、医薬品同等物または医薬品代替物の有効成分または活性部位が薬物作用部位で利用可能になる速度および程度に、有意な差がないこと。」 [3]
生物学的同等性
例えば、市販されているブランド品と販売される可能性のあるジェネリック医薬品のような2つの製品間の生物学的同等性を決定するために、通常は健康な人であるが、時には患者であるボランティアの被験者にそれぞれの製剤をクロスオーバー試験で投与する薬物動態試験が実施される。一定の間隔で血清/血漿サンプルを採取し、親薬物(場合によっては代謝物)の濃度を測定する。時には、2つの製品を比較するために血中濃度レベルが実現不可能または可能でない場合(例:吸入コルチコステロイド)、比較のために薬物動態学的エンドポイント(下記参照)ではなく、薬力学的エンドポイントが使用される。薬物動態の比較では、血漿濃度データを用いて、曲線下面積(AUC)、ピーク濃度(Cmax)、ピーク濃度までの時間(Tmax)、吸収ラグタイム(tlag)などの主要な薬物動態パラメータを評価する。特に薬物が非線形な薬物動態を示す場合には、複数の異なる用量で試験を実施する必要がある。
- 分析メソッドの検証
- in vitro- in vivo相関研究(IVIVC)
規制の定義
世界保健機関
世界保健機関(WHO)では、マルチソース(ジェネリック)製品と比較対象製品の比率の90%信頼区間(90%CI)が、AUC0-tおよびCmaxの80.00~125.00%の許容範囲内にある場合、2つの製剤は生物学的に同等であるとしている。可変性の高い最終医薬品の場合、Cmaxの許容範囲は69.84~143.19%となる。 [4]
オーストラリア
オーストラリアでは、治療用医薬品管理局(TGA, Therapeutics Goods Administration)が、2つの製剤間のCmaxとAUCの比率の90%CIが0.80〜1.25の範囲にある場合、製剤は生物学的に同等であると見なしている。また、 Tmaxも製品間で類似している必要がある [1]。
狭い治療指数や飽和状態の代謝を持つ薬剤については、より厳しい要求があり、例えばオーストラリアではジゴキシンやフェニトインのジェネリック医薬品は存在しない。
ヨーロッパ
欧州経済領域で適用される規制[5] によると、2つの医薬品が薬学的に同等または代替品であり、同じモル量を投与した後のバイオアベイラビリティーが類似しており、有効性と安全性の両方に関する効果が本質的に同じになる場合、生物学的に同等であるとされています。このことは、2つの製剤間のAUC0-tおよびCmaxの比の90%CIが80–125%の範囲にある場合に実証されたと考えられる。
アメリカ
FDAは、空腹時において、試験薬(例:ジェネリック医薬品)と基準薬(例:イノベーター医薬品)の相対的な平均Cmax、AUC(0-t)、AUC(0-∞)の90%CIが80%~125%以内に収まる場合、2つの製品を生物学的に同等であると考えている。いくつかの例外はあるが、一般的には、試験製剤と標準製剤の生物学的同等性の比較には、薬剤を服用する前の特定の時間に適切な食事をした後に投与する、いわゆる「摂食」または「食効」試験も必要である。食物効果試験では、上述の空腹時試験と同様の統計的評価が必要となる [3]。
生物学的同等性の問題
FDAは、承認されたジェネリック医薬品はブランド医薬品と同等であると主張しているが、多くの医薬品について医師や患者から生物学的同等性の問題が報告されている[6]。ある種の薬剤は、その化学的性質から特に問題があると疑われている。例えば、キラルな薬剤、吸収の悪い薬剤、細胞毒性のある薬剤などが挙げられる。また、複雑なデリバリーメカニズムは、生物学的同等性の差異を引き起こす可能性がある 。医師は、抗てんかん薬、ワルファリン、レボチロキシンを処方する際に、患者をブランドからジェネリックへ、または異なるジェネリックメーカー間で切り替えないように注意している[7]。
FDAで承認されたジェネリック医薬品の複数の製品が、有効性や副作用のプロファイルが同等でないことが判明し、生物学的同等性の検証に大きな問題が生じた。2007年、栄養製品やサプリメントに関する消費者情報を提供しているConsumerLab.comとThe People's Pharmacyの2社が、異なるブランドのブプロピオンの比較テストの結果を発表した[8]。 The People's Pharmacyは、ブプロピオンのジェネリック医薬品の副作用が増え、効果が低下したという複数の報告を受け、ConsumerLab.comに問題のある製品のテストを依頼した。テストの結果、いくつかのウェルブトリンXL 300mgのジェネリック医薬品は、実験室でのテストでは先発医薬品と同じ性能を発揮しないことがわかった[9]。 FDAはこれらの苦情を調査し、ブプロピオンとその主な活性代謝物であるヒドロキシブプロピオンのバイオアベイラビリティに関して、ジェネリック版はウェルブトリンXLと同等であると結論づけた。また、FDAは、ウェルブトリンXLからブデプリオンXLへの切り替え後に明らかにうつ病が悪化したことについては、偶然の自然な気分の変化が最も可能性の高い説明であるとしている[10]。数年間にわたって患者の報告を否定してきたFDAは、2012年にこの意見を覆し、「ブデプリオンXL 300mgはウェルブトリンXL 300mgとの治療的同等性を実証できない」と発表した[11]。「FDAは、ウェルブトリンXL 300mgの他のジェネリック医薬品の生物学的同等性をテストしなかったが、4つのメーカーに対し、この問題に関するデータを2013年3月までにFDAに提出するよう要請した。2013年10月現在、FDAはいくつかのメーカーの製剤が生物学的に同等でないと判断している[12]。」
2004年、ランバクシーは、製造していたジェネリック医薬品に関するデータを改ざんしていたことが明らかになった。その結果、30製品が米国市場から撤去され、ランバクシー社は5億ドルの罰金を支払った。この問題が発覚した後、FDAは多くのインドの医薬品メーカーを調査し、その結果、少なくとも12社が米国への医薬品の出荷を禁止された[7]。
2017年、欧州医薬品庁は、インドのMicro Therapeutic Research Labs社が生物学的同等性試験を実施した多数の国内承認医薬品について、試験データの誤表示や文書化およびデータ処理の不備が検査で確認されたため、販売停止を勧告した[13]。
出典
- Birkett DJ (2003). “Generics - equal or not?”. Aust Prescr 26 (4): 85–7. doi:10.18773/austprescr.2003.063 2013年11月4日閲覧。.Birkett DJ (2003). "Generics - equal or not?" (PDF). Aust Prescr. 26 (4): 85–7. doi:10.18773/austprescr.2003.063. Archived from the original (PDF) on 15 April 2013. Retrieved 4 November 2013.
- WHO Guidance for organizations performing in vivo bioequivalence studies. WHO Technical Report Series No. 996, 2016, Annex 9
- Center for Drug Evaluation and Research (2003年). “Guidance for Industry: Bioavailability and Bioequivalence Studies for Orally Administered Drug Products – General Considerations”. United States Food and Drug Administration. 2021年3月17日閲覧。Center for Drug Evaluation and Research (2003). "Guidance for Industry: Bioavailability and Bioequivalence Studies for Orally Administered Drug Products – General Considerations" (PDF). United States Food and Drug Administration.
- WHO guidelines on Multisource (generic) pharmaceutical products: guidelines on registration requirements to establish interchangeability WHO Technical Report Series, No. 1003, 2017, Annex 6
- Committee for Medicinal Products for Human Use (2010年1月20日). “Guideline on the Investigation of Bioequivalence”. European Medicines Agency. 2011年4月21日閲覧。
- Midha KK, McKay G (2009). “Bioequivalence; its history, practice, and future”. AAPS J 11 (4): 664–70. doi:10.1208/s12248-009-9142-z. PMC 2782076. PMID 19806461.
- http://www.cell.com/trends/pharmacological-sciences/fulltext/S0165-6147(15)00241-2
- “Generic drug equality questioned”. 2007年10月13日閲覧。
- Stenson, Jacqueline (2007年10月12日). “Report questions generic antidepressant”. NBC News. 2007年10月13日閲覧。
- “Review of therapeutic equivalence: generic bupropion XL 300 mg and Wellbutrin XL 300 mg”. 2011年6月6日時点のオリジナルよりアーカイブ。2008年4月19日閲覧。
- "Budeprion XL 300 mg not therapeutically equivalent to Wellbutrin XL 300 mg" (Press release). FDA. 3 October 2012. 2013年3月23日閲覧。
- “FDA Update”. FDA (2013年10月). 2015年6月15日閲覧。
- “EMA recommends suspension of medicines due to unreliable studies from Micro Therapeutic Research Labs”. European Medicines Agency (2017年3月24日). 2020年11月17日閲覧。
外部リンク
- 生物薬剤分類システム。FDAのドラフトガイダンスのハイライト Hussain AS, et al. 医薬品科学ドラフトガイダンスオフィス、医薬品評価研究センター、食品医薬品局。
- 医薬品の生物学的同等性のオンラインディレクトリ。Rxインデックス、専門医学出版物。すべての専門分野の医師、薬剤師、臨床薬剤師、III-IVレベルの認定の高等医療(製薬)教育機関の薬学部の学生、製薬市場の運営者のみを対象。
- 規制当局は臨床試験の費用を要求しない Mills D (2005). International Biopharmaceutical Association: IBPA
- FDA CDERジェネリック医薬品局 生物学的同等性試験とジェネリック医薬品に関する米国の詳細情報
- WHO必須医薬品モデルリストの即時放出型固形経口剤形のinvivo生物学的同等性要件を放棄する提案。 WHOテクニカルレポートシリーズ、No。937、2006、付録8。
- invivo生物学的同等性研究(改訂)を実施する組織のためのガイダンス。 WHOテクニカルレポートシリーズ996、2016、付録9。
- 一般的な背景ノートと国際比較医薬品のリスト。 WHOテクニカルレポートシリーズ1003、2017、付録5。
- WHO国際コンパレータ製品リスト(2016年9月)