遺伝性ヘモクロマトーシス1型
遺伝性ヘモクロマトーシス1型(英: hereditary haemochromatosis type 1)、1型ヘモクロマトーシスまたはHFE関連ヘモクロマトーシス(英: HFE-related haemochromatosis)は、食物に含まれる鉄分が腸で過剰に吸収されることによって特徴づけられる遺伝疾患であり、体内の鉄分の総貯蔵量が病的に増大する[3][4]。他の大部分の動物と同様、ヒトには体内の過剰な鉄を排出する調節機構は存在せず、発汗や月経のような手段によって限られた量が排出されるだけである[5][6][7]。
| Haemochromatosis type 1 | |
|---|---|
| 別称 | HFE hereditary haemochromatosis[1] HFE-related hereditary haemochromatosis[2] |
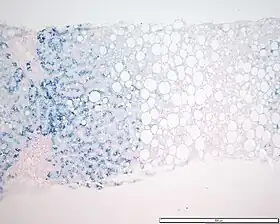 | |
| ホモ接合型遺伝性ヘモクロマトーシス患者の肝組織。鉄の蓄積がベルリン青染色によって示されている。 | |
| 概要 | |
| 診療科 | 内分泌学, 肝臓学 |
| 鑑別 | ヘモクロマトーシス2、3、4、5型、続発性ヘモクロマトーシス、無セルロプラスミン血症、無トランスフェリン血症 |
| 分類および外部参照情報 | |
過剰な鉄は組織や器官に蓄積し、その正常な機能を破壊する。特に感受性の高い器官は、肝臓、心臓、膵臓、皮膚、関節、性腺、甲状腺、下垂体である。この疾患の患者では、肝硬変、多発性関節症、性腺機能低下、心不全、糖尿病といった症状がみられる場合がある[8]。
遺伝性ヘモクロマトーシスには5つの型(1型、2型(2A、2B)、3型、4型[9]、5型[10])があり、全て遺伝子変異を原因とする。中でも1型は最も高頻度であり、HFE遺伝子の変異が関係している。北ヨーロッパにルーツを持つ集団、特にケルト系に多くみられる[11]。
この疾患は常染色体劣性形式で遺伝する。すなわち、疾患の発症には変異遺伝子を2コピー受け継ぐ必要がある[12]。常染色体劣性遺伝する疾患の大部分の症例では、患者の両親は保因者(キャリア)である。保因者は変異遺伝子を1コピー保有しているが、疾患と関係した症状や徴候を示すことはない。こうした無症候性の両親から子供へ変異遺伝子が1コピーずつ受け渡されることで疾患の発症に至ることとなる。この疾患では特定の因子が作用した場合には保因者自身も晩年に鉄過剰症となる可能性があるが、鉄の過剰蓄積に寄与する他の遺伝的・環境要因がない限り、ほとんどの場合に症状がみられることはない[12]。
症状と徴候
ヘモクロマトーシスの初期症状は多様であり、他の多くの疾患の症状と類似している場合がある。また診断の際には、根底にある鉄過剰症ではなく、関節炎、肝疾患、心臓病、糖尿病といった特定の症状のみに着目がなされる可能性がある[13]。現在ではより早期の診断が可能なため、古典的三徴とされている肝硬変、皮膚の色素沈着、糖尿病がみられることは比較的少ない[14]。
一般的にみられる臨床症状としては次のようなものがある[8][14][15][16]。
- 疲労
- 倦怠感
- 関節痛(主に膝や手)
- 腹痛
- 銅色または灰色の皮膚色素沈着(この症状のため、アルマン・トルソーによって1865年に最初に記載された際には"bronze diabetes"と命名された)
- 肝線維症または肝硬変(肝細胞がんリスクの増加): 肝疾患に先立って、肝特異的酵素の血清中濃度の上昇、ばち指、爪甲白斑症、固定姿勢保持困難、肝腫大、手掌紅斑、クモ状血管腫といった肝機能障害を示す症状がみられる。肝硬変は黄疸や腹水を伴う場合がある。
- 2型糖尿病: 肝疾患に伴うインスリン抵抗性、鉄蓄積による膵臓損傷を原因とするインスリン分泌の低下がみられる。
- 勃起不全や性腺機能低下、それに伴う性欲低下、無月経
- うっ血性心不全、不整脈、または心膜炎
- 手(特に第2・3指の中手指節関節)、膝、肩関節の関節炎
- 体重減少
比較的稀な所見としては次のようなものがある。
- 健忘
- 脱毛
- 脾腫
- 副腎不全
- 難聴[17]
- ジスキネジア(パーキンソニズムを含む)[17][18][19]
- 特定の内分泌器官の機能不全
- 鉄を好む微生物を原因とする感染症に対する感受性の増大
- ビブリオ・バルニフィカスVibrio vulnificus(海産物の摂取や創傷感染)[20]
- リステリア・モノサイトゲネスListeria monocytogenes
- エルシニア・エンテロコリチカYersinia enterocolitica
- サルモネラ・エンテリカSalmonella enterica(血清型Typhymurium)[21]
- クレブシエラ・ニューモニエKlebsiella pneumoniae
- 大腸菌Escherichia coli
- Rhizopus arrhizus
- ケカビ属Mucor
- アスペルギルス・フミガーツスAspergillus fumigatus
- サイトメガロウイルス
- B型肝炎ウイルス
- C型肝炎ウイルス
末端器官損傷
鉄は、肝臓、膵臓、心臓に貯蔵される。ヘモクロマトーシスによるこれらの器官への長期的影響は重大であり、未治療の場合には致死的となりうる[22]。
肝臓は過剰な鉄の蓄積が行われる主要な貯蔵部位であり、長期的な鉄過剰によって損傷を受ける可能性が高い。ヘモクロマトーシスは肝硬変、そしてその合併症である食道静脈瘤や胃静脈瘤、重度の腹水が引き起こされる可能性がある。また肝硬変は肝性脳症や肝がんへとつながる可能性がある[22]。
心臓への過剰な鉄蓄積によって十分に血液を循環させることができない場合には、うっ血性心不全や不整脈などの問題が生じる場合がある。未治療の場合には致死的となりうるが、治療によって過剰な鉄貯蔵を減少させることで改善することができる[22]。
鉄は膵臓にも貯蔵される。膵臓は人体の糖代謝機構に極めて重要な器官である。膵臓の機能低下に伴う糖尿病は体内での血糖の利用に影響を及ぼし、成人の中途失明の最大の原因となっている。また腎不全や心血管疾患に寄与している可能性もある[22]。
遺伝学
食事中の鉄分の吸収の調節は複雑であり、その理解は不完全である。遺伝性ヘモクロマトーシスの原因遺伝子として比較的よく特性解析がなされているものの1つが6番染色体に位置するHFEであり[25]、多量の鉄分が摂取された際のヘプシジンの発現誘導に関与する膜貫通タンパク質をコードしている。HFE遺伝子には次の3種類に多型がよく観察される[26][27]。
- rs1799945, c.187C>G, p.His63Asp (H63D)
- rs1800562, c.845G>A, p. Cys282Tyr (C282Y)
- rs1800730, c.193A>T, p.Ser65Cys (S65C)
世界的なH63D、C282Y、S65C型アレルの頻度はそれぞれ10%、3%、1%である[28][29][30]。
C282Yアレルでは、HFE遺伝子の845番ヌクレオチドにグアニンからアデニンへのトランジション型点変異が生じており、HFEタンパク質の282番のシステイン残基がチロシンに置換されている[31]。C282Yのホモ接合は臨床症状を伴う鉄蓄積の原因として最も一般的な遺伝子型であるが、C282Y/H63Dのヘテロ接合、すなわち複合ヘテロ接合も臨床的に明確な鉄過剰症の原因となる[32]。浸透度、すなわち特定の遺伝子型で臨床的症状が出現する確率に関しては多くの議論がある[33]。感受性の高い遺伝子型の人物であっても、鉄分の摂取量、遺伝的多型の正確な種類、アルコール摂取やウイルス疾患など肝臓を傷める他の因子の有無によって、鉄蓄積の速度は異なる。そのため、肝臓やその他の器官が影響を受ける程度はきわめて多様であり、こうした因子や併存疾患、また疾患の表出を調査した年齢にも依存する[34]。
C282Yホモ接合型の大部分の男性では、鉄貯蔵と関連した疾患の症状が中年期までに少なくとも一度は表出するとされるが[35]、鉄過剰症を一度も発症しない可能性もある。C282Yホモ接合型の人物では70%に鉄過剰と関連した形質がみられるが、重度の鉄過剰症や器官損傷に至るのは10%未満である[36]。
H63D多型は他の遺伝的変化を伴わない場合には臨床的には重要ではない[37][38][39]。2014年に行われた研究では、H63Dホモ接合型ではフェリチン濃度の上昇がみられたが、追跡調査で鉄過剰症がみられたのはわずか6.7%である[40]。H63Dのヘテロ接合型では臨床症状の原因となる可能性は極めて低く、鉄過剰症リスクの予測因子とはならない[41]。2020年に行われた2つの研究では、長距離走のエリート選手のH63D多型のホモ接合型またはヘテロ接合型の頻度は対応する民族の対照群と比較して有意に高く、また男性アスリートでは最大酸素摂取量の高さと関係していた[42][43]。
病態生理
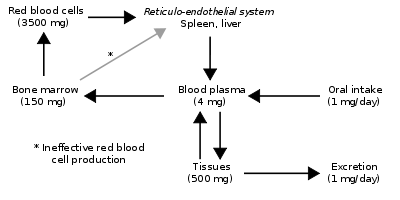
鉄代謝の調節機構の理解は進んでおらず、ヘモクロマトーシスがどのようにはたらいているかに関する明確なモデルは存在しない。現時点の作業仮説の1つは、HFE遺伝子の欠陥によって腸での鉄吸収が過剰に駆動されるというものである。通常、HFEは血中の鉄輸送担体タンパク質であるトランスフェリンの結合を促進する。一般的に、トランスフェリン濃度は鉄枯渇時に上昇する(肝臓からのトランスフェリンの放出は低フェリチンによって刺激される)。トランスフェリン濃度が高い場合、HFEは腸から血中へ鉄の放出を高める作用を示す。HFEに変異が生じている場合、腸は常に、体内の鉄分が不足しているかのように、強いトランスフェリンシグナルを受けていると解釈する。その結果、消化された食物から鉄分が最大限吸収され、さまざまな組織で鉄過剰が生じる。一方、こうしたHFEの変異による影響は一部の説明となるものでしかなく、HFEに変異を有する場合でも鉄過剰症の臨床症状を示さないことは多く、また鉄過剰症の患者の一部は正常なHFE遺伝子型を有する。通常HFEは肝臓でのヘプシジンの産生に関与しており、HFEの変異によってこの機能が損なわれることもヘモクロマトーシスの説明の1つとなる可能性がある[44]。
鉄調節遺伝子に異常がある場合、体内の鉄濃度の上昇に応答した鉄吸収の低下が起こらない。そのため、体内の鉄貯蔵が増加する。鉄はまずフェリチンとして貯蔵され、ヘモジデリンとして器官に蓄積する。こうした蓄積は組織にとって有害であり、おそらくその一部は酸化ストレスの誘導によるものである[45](鉄は酸化促進物質である)。
診断
ヘモクロマトーシスの診断は、トランスアミナーゼ高値やトランスフェリン飽和度の上昇、血清フェリチンの上昇など、定期的な血液検査によって偶然発見された後になされることが多い。硬直を伴う関節症、糖尿病、疲労などが主訴となる可能性がある[46]。
血液検査
血清フェリチン濃度や絶食時のトランスフェリン飽和度がヘモクロマトーシスのスクリーニングに広く利用されている。トランスフェリンは鉄を結合し、血中の鉄輸送を担うタンパク質である[47]。フェリチン濃度の測定は、体内の鉄貯蔵の大まかな指標となる。絶食時のトランスフェリン飽和度が45%を超え、血清フェリチンが男性では250 ug/L、女性では200 ug/Lを超えていることが、ヘモクロマトーシスに関してさらなる検査を行うための閾値として認識されている[48]。血清フェリチンの正常値は、ある文献では男性では12–300 ng/mL、女性では12–150 ng/mLとされている[49]。絶食時のトランスフェリン飽和度は遺伝性ヘモクロマトーシスを検出するためのより良い検査となる[14][50]。トランスフェリン飽和度が62%より高い場合、HFE遺伝子にホモ接合型変異が存在することが示唆される[51]。
フェリチンは肝臓で合成されるタンパク質で、細胞や組織内での鉄貯蔵の主要な形態である。フェリチン濃度の測定は全身の鉄貯蔵の大まかな指標となるが、多くの疾患、特に炎症疾患で上昇する。血清フェリチンは、感染症、慢性的なアルコール摂取(一日に20 g以上)、肝疾患、がん、ポルフィリン症、血球貪食性リンパ組織球症、甲状腺機能亢進症、肥満、メタボリックシンドローム、糖尿病、輸血、鉄サプリメントの多量摂取、無セルロプラスミン血症、無トランスフェリン血症、高フェリチン血症白内障症候群(hyperferritinemia cataract syndrome)などによっても上昇する[4][52][53]。
肝生検
肝生検では、細い針を用いて肝臓から組織試料が採取される。その後、試料中の鉄の定量や、顕微鏡観察による肝損傷(特に肝硬変)の検査が行われる。以前は肝生検がヘモクロマトーシスの確定診断のための唯一の手法であったが、トランスフェリンやフェリチンの測定や病歴によって問題の有無を決定することも妥当であるとみなされている。生検は出血、内出血、感染症のリスクを伴う。現在では、病歴やトランスフェリン、フェリチンがヘモクロマトーシスであることを指し示している場合、鉄定量のための肝生検の必要性に関しては議論がある[46]。
イメージング
MRI検査は肝臓の鉄濃度を測定するための非侵襲的かつ正確な代替手法となる[54]。
ヘモクロマトーシスは明確な臨床症状を伴わないこともあるが、放射線学的な特徴によって診断が行われる可能性がある。肝臓や膵臓などの器官の鉄貯蔵の増加は単純CT像で特徴的な所見を呈し、またMRIスキャンにおいて信号強度が低下する。ヘモクロマトーシスによる関節症には、変形性関節症や軟骨石灰化症が含まれる。関節症の分布は特徴的であり、手の第2・3指の中手指節関節が侵されていることが多い[55]。
ステージ
米国肝臓学会(AASLD)は、次の3つのステージを提唱している(2000年のEASL International Consensus Conference on Haemochromatosisにおいて示されたもの)[36]。
- 遺伝的感受性があるものの鉄過剰はみられない
- 鉄過剰がみられるものの、器官や組織の損傷はみられない
- 鉄の蓄積による器官や組織の損傷がみられる
鑑別診断
過剰な鉄蓄積の原因は他にも存在し、遺伝性ヘモクロマトーシス1型の診断を下す前に考慮に入れる必要がある。
- ヘモクロマトーシス2型
- ヘモクロマトーシス3型
- ヘモクロマトーシス4型
- ヘモクロマトーシス5型[10]
- アフリカ型鉄過剰症(バンツー鉄沈着症) - 南部アフリカの人々で最初に観察された。当初は、亜鉛メッキが施されていない鉄樽で自家製ビールを保管していたために、鉄の酸化や濃度が高いビールを飲用し続けたことが原因とされていた。しかしながらその後の研究により、この種のビールを飲んでいた人の中で鉄過剰症となったのは一部のみであり、この種のビールとの接点を持たないアフリカ系の人物(アフリカ系アメリカ人など)でも類似した症候群がみられることが示された。そして一部のアフリカ系で、フェロポーチンをコードする遺伝子に鉄過剰症の素因となる多型が存在することが発見された[56]。
- 続発性(二次性)ヘモクロマトーシス - 主な原因は輸血後鉄過剰症である。輸血を頻繁に受ける患者(サラセミアの患者など)では主に肝臓に鉄が蓄積する。他の原因としては、慢性溶血性貧血、慢性肝疾患(B型肝炎、C型肝炎、肝硬変、脂肪肝)、dysmetabolic hyperferritinemia、経口鉄剤や静注鉄剤の過剰投与、長期の人工透析、赤血球生成障害(骨髄異形成症候群)がある。
- 無セルロプラスミン血症
- 無トランスフェリン血症
- 新生児ヘモクロマトーシス
- GRACILE症候群
- 晩発性皮膚ポルフィリン症
スクリーニング
ヘモクロマトーシスの標準的な診断法はトランスフェリン飽和度とフェリチンの検査となるが、これらは一般的な血液検査の検査項目とはなっていない。親、子またはきょうだいがこの疾患の患者である場合に、ヘモクロマトーシスのスクリーニング検査が推奨される[57]。
一般集団に対する遺伝性ヘモクロマトーシスの定期的なスクリーニングは一般的には行われていない。米国予防医学専門委員会やその他のグループによる評価では、スクリーニングによって臨床的に重要な鉄過剰症の未診断患者が発見される可能性は1000人に1人以下であるため、一般集団に対する遺伝性ヘモクロマトーシスの遺伝的スクリーニングは行わないよう勧告されている。輸血後鉄過剰症患者に対しては治療によって患者の生命を救うことができる強力なエビデンスが示されている一方で、遺伝性ヘモクロマトーシスの無症候性キャリアに対する瀉血治療の臨床的ベネフィットは示されていない[58][59]。
治療
瀉血
早期診断が重要であり、鉄蓄積の後期の影響は定期的に瀉血を行うことで完全に防ぐことができる[60][61]。
一般的に瀉血は、フェリチン濃度が50 μg/L以下となるように毎週もしくは隔週の間隔で行われる。その後は、鉄の再蓄積を防ぐため、男性は3–4ヶ月に1度、女性は年2回程度瀉血を行うことで、血清フェリチン濃度を50–100 μg/Lに維持する[62]。
鉄キレート療法
瀉血を定期的に行うことが困難な場合には、キレート療法が行われる可能性がある。一般的に使用されるのは、デフェラシロクスやデフェロキサミンである[63]。
遺伝性ヘモクロマトーシスに対する新たな実験的アプローチとして、キレートポリマーによる維持療法がある[64][65][66]。こうしたポリマーや粒子はバイオアベイラビリティが無視できるほど小さいか全くないものであり、消化管中のFe2+やFe3+と安定な錯体を形成することで、これらのイオンの取り込みと長期蓄積を制限する。低分子型のキレート剤とは異なり、効果は限定的なものとなるが、こうしたアプローチでは亜慢性毒性が事実上みられない[66]。Fe2+とFe3+を同時にキレートすることで治療効果が高まることが報告されている[66]。
食事
食事を大きく変える必要はないが、次のような事項が推奨されることが多い[63]。
- 一般的に健康的な、バランスのとれた食事をとること
- 鉄分を強化したシリアルを避けること
- 鉄やビタミンCのサプリメントの摂取を避けること
- 生の貝類に注意すること(含まれている細菌が重篤な感染症の原因となる場合がある)
- 過剰なアルコール摂取を避けること
予後
症候性のヘモクロマトーシスの患者は一般集団と比較して平均余命がいくぶん短く、主に肝硬変や肝がんによる超過死亡のためである。瀉血療法を行った患者は行わなかった患者よりも寿命が長い[67][68]。
疫学
ヘモクロマトーシスは北ヨーロッパ集団において最も広くみられる遺伝性疾患の1つであり、その有病率は約200人に1人である[69]。遺伝学的研究からは、ヘモクロマトーシスの原因となる変異は、おそらく60–70世代前にケルト系の1人に生じたものであることが示唆されている[70]。ある研究では、アイルランド人患者の93%異常がホモ接合型C282Y変異を抱えていた[69]。疾患の浸透度は多様であり、この地域の約10人に1人が鉄代謝を調節する遺伝子の1つに変異を有している[71]。アメリカ合衆国におけるC282Y変異とH63D変異の頻度はそれぞれ5.4%、13.5%、世界的頻度はそれぞれ1.9%、8.1%であり、H63DアレルはC282Yアレルよりも高頻度でみられる[69]。オーストラリアの血縁関係のない白人3011人を対象とした研究では、14%がHFEにヘテロ接合型変異を有し、0.5%がホモ接合型であった。臨床的に意義のある鉄過剰症がみられたのは0.25%であり、ホモ接合型の大部分では臨床的に意義のあるヘモクロマトーシスの症状はみられなかった[34]。
歴史
1847年、ウィルヒョウは出血部位やうっ血部位に生じる金茶色の顆粒状の色素について記載した。この色素は硫酸に溶解し、強熱すると赤い灰が生じた[72]。1865年には、アルマン・トルソーによって皮膚に銅色の色素沈着を呈する糖尿病患者が記載された[73]。1889年、フォン・レックリングハウゼンは血中を循環する何らかの物質が器官損傷や色素沈着の原因となっている考え、「ヘモクロマトーシス」という用語を初めて使用した[74]。1935年、イギリスの老年学者Joseph Sheldonはヘモクロマトーシス症例を精査し、疾患名を確立するとともにモノグラフに詳細を記載した。今日使用されるような分子的手法は存在しなかったにもかかわらず、彼はヘモクロマトーシスを先天性の代謝異常として記載し、この遺伝疾患は鉄分の吸収を高め、その結果、鉄蓄積による組織損傷が引き起こされる、という正確な結論に達した。また、アルコール依存症やその他の因子が疾患の原因となるという仮説を否定した[75][76][77]。1935年から1955年にかけて報告された一連の臨床症例によって、ヘモクロマトーシスはそれまで認識されていたよりも広くみられる疾患であることが示された[72]。1960年代には、Boston City Hospitalの病理学者Richard A. MacDonaldはアルコール依存を抱えるアイルランド系のヘモクロマトーシス患者を多く観察したためか、ヘモクロマトーシスが栄養疾患であると考え、真の原因から遠ざかることとなった[76][78]。しかしながら1976年にMarcel Simonらによって、ヘモクロマトーシスがゲノムのHLA領域と連鎖した常染色体劣性遺伝疾患であることが確証され、それから20年後の1996年にはMercator Geneticsの研究者らによって、ヘモクロマトーシスの原因となる遺伝子がポジショナルクローニングによって同定された[79]。同定されたHFE遺伝子は主要組織適合遺伝子複合体(MHC)をコードする遺伝子であり、患者の83%がHFE遺伝子にミスセンス変異(C282Y)をホモ接合型で有していることが発見された[31][76][77]。ヘモクロマトーシス症例の85–90%でC282Y変異が存在していることがいくつかのグループからも報告され、臨床医学と肝疾患の評価の改善につながることとなった[76]。
出典
- “Iron-overload-related disease in HFE hereditary hemochromatosis”. N. Engl. J. Med. 358 (3): 221–30. (January 2008). doi:10.1056/NEJMoa073286. PMID 18199861. オリジナルの28 August 2021時点におけるアーカイブ。 2019年6月10日閲覧。.
- “Changing aspects of HFE-related hereditary haemochromatosis and endeavours to early diagnosis”. Neth J Med 65 (11): 419–24. (December 2007). PMID 18079564. オリジナルの6 May 2021時点におけるアーカイブ。.
- Franchini M (March 2006). “Hereditary iron overload: update on pathophysiology, diagnosis, and treatment”. Am. J. Hematol. 81 (3): 202–9. doi:10.1002/ajh.20493. PMID 16493621.
- St John, Andrew (June 2011). “Testing for HFE-related haemochromatosis”. Australian Prescriber 34 (34): 73–6. doi:10.18773/austprescr.2011.046 2011年6月3日閲覧。.
- Janet, R Hunt (June 2009). “Body iron excretion by healthy men and women”. The American Journal of Clinical Nutrition 89 (6): 1792–1798. doi:10.3945/ajcn.2009.27439. PMID 19386738.
- “The interaction of iron and erythropoietin”. sickle.bwh.harvard.edu. 2022年12月13日時点のオリジナルよりアーカイブ。2022年7月25日閲覧。
- Ofojekwu, Mary-Jane N.; Nnanna, Ogbonnaya U.; Okolie, Charles E.; Odewumi, Lolade A.; Isiguzoro, Ikechukwu O. U.; Lugos, Moses. D. (2013). “Hemoglobin and Serum Iron Concentrations in Menstruating Nulliparous Women in Jos, Nigeria”. Laboratory Medicine 44 (2): 121–124. doi:10.1309/LMM7A0F0QBXEYSSI.
- “Hereditary Hemochromatosis”. www.cdc.gov. Centers for Disease Control and Prevention. 2021年6月2日時点のオリジナルよりアーカイブ。2024年4月13日閲覧。
- Porter, J. L.; Rawla, P. (2021). “Hemochromatosis”. StatPearls. StatPearls. PMID 28613612. オリジナルの27 January 2022時点におけるアーカイブ。 2021年5月22日閲覧。
- “FTH1-related iron overload - About the Disease”. Genetic and Rare Diseases Information Center. 2022年12月13日時点のオリジナルよりアーカイブ。2021年5月24日閲覧。
- Messmer, John (2005年3月16日). “The Medical Minute: Hemochromatosis -- the Celtic curse”. news.psu.edu. Penn State University. 2023年12月17日時点のオリジナルよりアーカイブ。2024年4月13日閲覧。
- Reference, Genetics Home. “Hereditary hemochromatosis”. Genetics Home Reference. 2019年8月16日時点のオリジナルよりアーカイブ。2019年7月22日閲覧。
- Hemochromatosis-Diagnosis Archived 18 March 2007 at the Wayback Machine. National Digestive Diseases Information Clearinghouse, National Institutes of Health, U.S. Department of Health and Human Services
- Pietrangelo A (June 2004). “Hereditary hemochromatosis—a new look at an old disease”. N. Engl. J. Med. 350 (23): 2383–97. doi:10.1056/NEJMra031573. PMID 15175440.
- Hemochromatosis Archived 18 March 2007 at the Wayback Machine. National Digestive Diseases Information Clearinghouse, National Institutes of Health, U.S. Department of Health and Human Services
- “Hemochromatosis: Symptoms”. Mayo Foundation for Medical Education and Research (MFMER). 2008年4月30日時点のオリジナルよりアーカイブ。2007年3月17日閲覧。
- “Idiopathic hemochromatosis (IHC): dementia and ataxia as presenting signs”. Neurology 33 (11): 1479–83. (1983). doi:10.1212/WNL.33.11.1479. PMID 6685241.
- “Concurrent hereditary haemochromatosis and idiopathic Parkinson's disease: a case report series”. J Neurol Neurosurg Psychiatry 75 (4): 631–3. (2004). doi:10.1136/jnnp.2003.027441. PMC 1739011. PMID 15026513.
- “Hereditary haemochromatosis: a case of iron accumulation in the basal ganglia associated with a parkinsonian syndrome”. J Neurol Neurosurg Psychiatry 59 (3): 318–21. (1995). doi:10.1136/jnnp.59.3.318. PMC 486041. PMID 7673967.
- “Hemochromatosis and Vibrio vulnificus Wound Infections”. J. Clin. Gastroenterol. 43 (9): 890–893. (April 2009). doi:10.1097/MCG.0b013e31819069c1. PMID 19349902.
- “Serum transferrin saturation increase is associated with decrease of antibacterial activity of serum in patients with HFE-related genetic hemochromatosis”. Am. J. Gastroenterol. 103 (10): 2502–8. (October 2008). doi:10.1111/j.1572-0241.2008.02036.x. PMID 18684194.
- “Hemochromatosis: Complications”. Mayo Foundation for Medical Education and Research (MFMER). 2008年3月7日時点のオリジナルよりアーカイブ。2007年3月17日閲覧。
- Meuric, Vincent; Lainé, Fabrice; Boyer, Emile; Le Gall-David, Sandrine; Oger, Emmanuel; Bourgeois, Denis; Bouchard, Philippe; Bardou-Jacquet, Edouard et al. (September 2017). “Periodontal status and serum biomarker levels in HFE haemochromatosis patients. A case-series study”. Journal of Clinical Periodontology 44 (9): 892–897. doi:10.1111/jcpe.12760. PMID 28586532. オリジナルの20 July 2018時点におけるアーカイブ。 2020年5月22日閲覧。.
- Boyer, Emile; Le Gall-David, Sandrine; Martin, Bénédicte; Fong, Shao Bing; Loréal, Olivier; Deugnier, Yves; Bonnaure-Mallet, Martine; Meuric, Vincent (December 2018). “Increased transferrin saturation is associated with subgingival microbiota dysbiosis and severe periodontitis in genetic haemochromatosis”. Scientific Reports 8 (1): 15532. Bibcode: 2018NatSR...815532B. doi:10.1038/s41598-018-33813-0. PMC 6195524. PMID 30341355.
- “Hereditary hemochromatosis in the post-HFE era”. Hepatology 48 (3): 991–1001. (September 2008). doi:10.1002/hep.22507. PMC 2548289. PMID 18752323.
- “Hemochromatosis”. Mayo Foundation for Medical Education and Research (MFMER). 2013年5月31日時点のオリジナルよりアーカイブ。2020年11月30日閲覧。
- “HGVS Recommendations for the Description of Sequence Variants: 2016 Update”. Human Mutation 37 (6): 564–9. (June 2016). doi:10.1002/humu.22981. hdl:2381/37207. PMID 26931183.
- “Reference SNP (rs) Report rs1799945 Allele Frequency”. National Center for Biotechnology Information. 2019年9月10日時点のオリジナルよりアーカイブ。2020年11月30日閲覧。
- “Reference SNP (rs) Report rs1800562 Allele Frequency”. National Center for Biotechnology Information. 2021年3月9日時点のオリジナルよりアーカイブ。2020年11月30日閲覧。
- “Reference SNP (rs) Report rs1800730 Allele Frequency”. National Center for Biotechnology Information. 2019年9月13日時点のオリジナルよりアーカイブ。2020年11月30日閲覧。
- “A novel MHC class I-like gene is mutated in patients with hereditary haemochromatosis”. Nature Genetics 13 (4): 399–408. (1996). doi:10.1038/ng0896-399. PMID 8696333.
- “Iron overload disorders”. Hepatol Commun 6 (8): 1842–1854. (June 2022). doi:10.1002/hep4.2012. PMC 9315134. PMID 35699322.
- “Where genotype is not predictive of phenotype: towards an understanding of the molecular basis of reduced penetrance in human inherited disease”. Hum Genet 132 (10): 1077–130. (October 2013). doi:10.1007/s00439-013-1331-2. PMC 3778950. PMID 23820649.
- “A population-based study of the clinical expression of the hemochromatosis gene”. N Engl J Med 341 (10): 718–24. (1999). doi:10.1056/NEJM199909023411002. PMID 10471457. オリジナルの10 August 2017時点におけるアーカイブ。 2019年4月5日閲覧。.
- David A. Warrell; Edward J. Benz Jr.; Timothy M. Cox; John D. Firth (2003). Oxford Textbook of Medicine. 1. Oxford University Press. p. 92. ISBN 978-0-19-262922-7. "Most patients with the disease develop symptoms at, or above, the age of 40 years. [...] Most middle-aged male C282Y homozygous appear to express at least one clinical manifestation of iron-storage disease."
- Bacon, Bruce R.; Adams, Paul C.; Kowdley, Kris V.; Powell, Lawrie W.; Tavill, Anthony S. (July 2011). “Diagnosis and management of hemochromatosis: 2011 Practice Guideline by the American Association for the Study of Liver Diseases”. Hepatology 54 (1): 328–343. doi:10.1002/hep.24330. PMC 3149125. PMID 21452290.
- “HFE genotype in patients with hemochromatosis and other liver diseases”. Annals of Internal Medicine 130 (12): 953–62. (June 1999). doi:10.7326/0003-4819-130-12-199906150-00002. PMID 10383365.
- “A population-based study of the biochemical and clinical expression of the H63D hemochromatosis mutation”. Gastroenterology 122 (3): 646–51. (March 2002). doi:10.1016/s0016-5085(02)80116-0. PMID 11874997.
- “HFE mutations, iron deficiency and overload in 10,500 blood donors”. British Journal of Haematology 114 (2): 474–84. (August 2001). doi:10.1046/j.1365-2141.2001.02949.x. PMID 11529872.
- “Iron overload is rare in patients homozygous for the H63D mutation”. Canadian Journal of Gastroenterology & Hepatology 28 (4): 198–202. (April 2014). doi:10.1155/2014/468521. PMC 4071918. PMID 24729993.
- “Heterozygous for p.H63D”. 2020年10月17日時点のオリジナルよりアーカイブ。2020年10月16日閲覧。
- “The association of HFE gene H63D polymorphism with endurance athlete status and aerobic capacity: novel findings and a meta-analysis”. European Journal of Applied Physiology 120 (3): 665–673. (March 2020). doi:10.1007/s00421-020-04306-8. PMC 7042188. PMID 31970519.
- “HFE Genotype and Endurance Performance in Competitive Male Athletes”. Medicine and Science in Sports and Exercise 53 (7): 1385–1390. (December 2020). doi:10.1249/MSS.0000000000002595. PMID 33433155.
- “Hfe acts in hepatocytes to prevent hemochromatosis”. Cell Metab. 7 (2): 173–8. (2008). doi:10.1016/j.cmet.2007.11.014. PMID 18249176.
- “Oxidative stress in asymptomatic subjects with hereditary hemochromatosis”. Am J Hematol 82 (3): 249–50. (2007). doi:10.1002/ajh.20743. PMID 16955456.
- “Hemochromatosis: Tests and diagnosis”. Mayo Foundation for Medical Education and Research (MFMER). 2013年5月31日時点のオリジナルよりアーカイブ。2009年4月20日閲覧。
- “Iron Transport and Cellular Uptake: Transferrin/Iron Physiology”. sickle.bwh.harvard.edu. 2007年3月7日時点のオリジナルよりアーカイブ。2007年3月17日閲覧。
- “Hereditary Hemochromatosis - Hematology and Oncology”. Merck Manuals Professional Edition. 2021年6月2日時点のオリジナルよりアーカイブ。2021年5月31日閲覧。
- MedlinePlus Encyclopedia Ferritin Test
- “Hemochromatosis and iron-overload screening in a racially diverse population”. The New England Journal of Medicine 352 (17): 1769–1778. (28 April 2005). doi:10.1056/nejmoa041534. PMID 15858186. オリジナルの22 July 2018時点におけるアーカイブ。 2024年2月2日閲覧。.
- “Hereditary hemochromatosis. Analysis of laboratory expression of the disease by genotype in 18 pedigrees”. American Journal of Clinical Pathology 78 (2): 196–207. (August 1982). doi:10.1093/ajcp/78.2.196. PMID 7102818.
- “Ferritin test - Mayo Clinic”. Mayo Clinic. 2024年3月8日時点のオリジナルよりアーカイブ。2021年5月21日閲覧。
- Painter, Kim. “What Is a Ferritin Blood Test? What Do the Results Mean?” (英語). WebMD. 2024年4月21日閲覧。
- St Pierre; Clark, PR; Chua-Anusorn, W; Fleming, AJ; Jeffrey, GP; Olynyk, JK; Pootrakul, P; Robins, E et al. (2005). “Non-invasive measurement and imaging of liver iron concentrations using proton magnetic resonance”. Blood 105 (2): 855–61. doi:10.1182/blood-2004-01-0177. PMID 15256427.
- Hirsch, J. H.; Killien, F. C.; Troupin, R. H. (March 1976). “The arthropathy of hemochromatosis”. Radiology 118 (3): 591–596. doi:10.1148/118.3.591. ISSN 0033-8419. PMID 175396.
- “Iron overload in Africans and African-Americans and a common mutation in the SCL40A1 (ferroportin 1) gene”. Blood Cells Mol Dis 31 (3): 299–304. (2003). doi:10.1016/S1079-9796(03)00164-5. PMID 14636642.
- “Summaries for patients. Screening for hereditary hemochromatosis: recommendations from the American College of Physicians”. Ann. Intern. Med. 143 (7): I-46. (2005). doi:10.7326/0003-4819-143-7-200510040-00004. PMID 16204158. オリジナルの16 March 2007時点におけるアーカイブ。 2007年3月17日閲覧。.
- U.S. Preventive Services Task Force (2006). “Screening for haemochromatosis: recommendation statement”. Ann. Intern. Med. 145 (3): 204–8. doi:10.7326/0003-4819-145-3-200608010-00008. PMID 16880462.
- Screening for Hemochromatosis Archived 6 February 2007 at the Wayback Machine. U.S. Preventive Services Task Force (2006). Summary of Screening Recommendations and Supporting Documents. Retrieved 18 March 2007
- “Hemochromatosis: Treatments and drugs”. Mayo Foundation for Medical Education and Research (MFMER). 2008年3月7日時点のオリジナルよりアーカイブ。2007年3月17日閲覧。
- European Association For The Study Of The Liver. (2010). “EASL clinical practice guidelines for HFE hemochromatosis”. Journal of Hepatology 53 (1): 3–22. doi:10.1016/j.jhep.2010.03.001. PMID 20471131. オリジナルの28 August 2021時点におけるアーカイブ。 2015年5月25日閲覧。.
- Kowdley, KV; Bennett, RL; Motulsky, AG; Pagon, RA; Adam, MP; Ardinger, HH; Wallace, SE; Amemiya, A et al. (1993). “HFE Hemochromatosis”. HFE-Associated Hereditary Hemochromatosis. University of Washington, Seattle. PMID 20301613. オリジナルの18 January 2017時点におけるアーカイブ。 2015年5月25日閲覧。
- “Haemochromatosis - Treatment” (英語). nhs.uk (2018年10月3日). 2024年4月26日閲覧。
- Polomoscanik, Steven C.; Cannon, C. Pat; Neenan, Thomas X.; Holmes-Farley, S. Randall; Mandeville, W. Harry; Dhal, Pradeep K. (November 2005). “Hydroxamic Acid-Containing Hydrogels for Nonabsorbed Iron Chelation Therapy: Synthesis, Characterization, and Biological Evaluation”. Biomacromolecules 6 (6): 2946–2953. doi:10.1021/bm050036p. PMID 16283713.
- Qian, Jian; Sullivan, Bradley P.; Peterson, Samuel J.; Berkland, Cory (18 April 2017). “Nonabsorbable Iron Binding Polymers Prevent Dietary Iron Absorption for the Treatment of Iron Overload”. ACS Macro Letters 6 (4): 350–353. doi:10.1021/acsmacrolett.6b00945. PMID 35610854.
- Groborz, Ondřej; Poláková, Lenka; Kolouchová, Kristýna; Švec, Pavel; Loukotová, Lenka; Miriyala, Vijay Madhav; Francová, Pavla; Kučka, Jan et al. (December 2020). “Chelating Polymers for Hereditary Hemochromatosis Treatment”. Macromolecular Bioscience 20 (12): 2000254. doi:10.1002/mabi.202000254. PMID 32954629.
- Niederau, Claus; Fischer, Rudolf; Sonnenberg, Amnon; Stremmel, Wolfgang; Trampisch, Hans J.; Strohmeyer, Georg (14 November 1985). “Survival and Causes of Death in Cirrhotic and in Noncirrhotic Patients with Primary Hemochromatosis”. New England Journal of Medicine 313 (20): 1256–1262. doi:10.1056/NEJM198511143132004. PMID 4058506.
- Bokhoven, M. A. v.; Deursen, C. T. B. M. v.; Swinkels, D. W. (19 January 2011). “Diagnosis and management of hereditary haemochromatosis”. BMJ 342 (jan19 2): c7251. doi:10.1136/bmj.c7251. hdl:2066/95805. PMID 21248018. オリジナルの8 March 2024時点におけるアーカイブ。 2021年9月17日閲覧。.
- Hemochromatosis. (14 June 2021). オリジナルの22 May 2023時点におけるアーカイブ。 2021年11月20日閲覧。.
- Lucotte, Gérard (1998-10-31). “Celtic Origin of the C282Y Mutation of Hemochromatosis”. Blood Cells, Molecules and Diseases 24 (20): 433–438. doi:10.1006/bcmd.1998.0212. ISSN 1079-9796. PMID 9851897. オリジナルの2 December 2008時点におけるアーカイブ。 2014年1月7日閲覧。.
- “Non-classical hereditary hemochromatosis in Portugal: novel mutations identified in iron metabolism-related genes”. Ann. Hematol. 88 (3): 229–34. (March 2009). doi:10.1007/s00277-008-0572-y. PMID 18762941. オリジナルの29 August 2019時点におけるアーカイブ。 2019年8月29日閲覧。.
- (英語) Hemochromatosis: Genetics, Pathophysiology, Diagnosis and Treatment. Cambridge University Press. (2000). ISBN 978-0-521-59380-9. オリジナルの2 July 2022時点におけるアーカイブ。 2022年7月2日閲覧。
- “Glycosurie, diabète sucré”. Clinique Médicale de l'Hôtel-Dieu de Paris 2: 663–98. (1865).
- Girelli, Domenico; Busti, Fabiana; Brissot, Pierre; Cabantchik, Ioav; Muckenthaler, Martina U.; Porto, Graça (2022-05-19). “Hemochromatosis classification: update and recommendations by the BIOIRON Society”. Blood 139 (20): 3018–3029. doi:10.1182/blood.2021011338. ISSN 1528-0020. PMC PMC11022970. PMID 34601591.
- Sheldon, JH (1935年). “Haemochromatosis”. London: Oxford University Press
- Bacon, Bruce R. (2012). “Hemochromatosis: Discovery of the HFE Gene”. Missouri Medicine 109 (2): 133–136. ISSN 0026-6620. PMC 6181731. PMID 22675794.
- Brissot, Pierre (June 2003). “The discovery of the new haemochromatosis gene: Feder JN, Gnirke A, Thomas W, Tsuchihashi Z, Ruddy DA, Basava A, et al. A novel MHC class I-like gene is mutated in patients with hereditary haemochromatosis [Nat Genet 1996;13:399–408”] (英語). Journal of Hepatology 38 (6): 704–709. doi:10.1016/S0168-8278(03)00142-9. ISSN 0168-8278. PMID 12763361. オリジナルの8 March 2024時点におけるアーカイブ。 2021年11月20日閲覧。.
- MacDonald, RA (1964). Hemochromatosis and Hemosiderosis. Springfield, IL: Charles C Thomas
- “Association of HLA-A3 and HLA-B14 antigens with idiopathic haemochromatosis”. Gut 17 (5): 332–334. (1976). doi:10.1136/gut.17.5.332. PMC 1411133. PMID 1278715.
外部リンク
| 分類 | |
|---|---|
| 外部リソース(外部リンクは英語) |