クリグラー・ナジャール症候群
クリグラー・ナジャール症候群(クリグラー・ナジャールしょうこうぐん、クリグラー・ナジャー症候群とも、英語: Crigler–Najjar syndrome)は、赤血球の破壊に伴って生じる化学物質であるビリルビンの代謝に関する希少疾患である。この疾患は非溶血性黄疸の先天性疾患の形をとって生じ、非抱合型ビリルビンの血中濃度が高値になって、しばしば小児では脳障害(核黄疸)へと至る。
| クリグラー・ナジャール症候群 | |
|---|---|
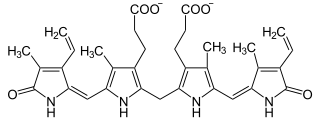 | |
| ビリルビン | |
| 概要 | |
| 診療科 | 小児科学, 肝臓学 |
| 分類および外部参照情報 | |
| ICD-10 | E80.5 |
| ICD-9-CM | 277.4 |
| OMIM | 218800 606785 |
| DiseasesDB | 3176 |
| MedlinePlus | 001127 |
| eMedicine | med/476 |
| Patient UK | クリグラー・ナジャール症候群 |
| MeSH | D003414 |
この疾患は、I型とII型の2つに分類される。後者はときに「アリアス症候群 (Arias syndrome)」とも呼ばれる。この2つの型のクリグラー・ナジャール症候群は、ジルベール症候群、デュビン・ジョンソン症候群、ローター症候群と並んで、ビリルビン代謝における遺伝的異常症の代表的な5疾患として知られる。ジルベール症候群とは異なり、クリグラー・ナジャール症候群の症例は数百例しか知られていない。
I型
クリグラー・ナジャール症候群のI型は極めて珍しい疾患であり(出生数1,000,000人につき0.6から1.0人と見積もられている)、近親婚はこの危険性を引き上げる(他の希少疾患もありうる)。遺伝様式は常染色体劣性遺伝である。
激しい黄疸症状が誕生当日から生じ、その後も継続する。I型は、血漿ビリルビンが一般に345µmol/Lを超える(総ビリルビンの基準値は2-14µmol/Lである)ことが特徴である。
肝組織内にUDP-グルクロン酸転移酵素(UGT1A1)の活性が全く探知できないため、フェノバルビタール(酵素の一種、CYP450を誘導する)を用いた治療に対する反応がない[1]。大部分の患者(IA型)では、共通エクソン(2から5)のうちの1つに変異が生じていて、ほかのいくつかの基質(幾種類かの薬品と生物異体)を抱合する機能も失われている。より少ない割合の患者(IB型)では、変異はビリルビンに特化したA1エクソンに限られている。この例では抱合の喪失はほぼビリルビンそのものに限られる。
光線療法が利用できるようになる前は、これらの患児は核黄疸(ビリルビン脳症)で死亡したり、青年期まで生き延びても明らかな神経学的障害を負っていた。今日では、治療に以下の手段が用いられている。
II型
クリグラー・ナジャール症候群II型は、いくつかの面でI型とは異なっている。
- ビリルビン値は多くの場合345 µmol/Lを下回る(100-430µmol/L、したがってI型との重複はある)。症例によってはかなり成長してから出ないと発見されないこともある。
- 血漿ビリルビン値が低めなので、II型では核黄疸の例は少ない。
- 胆汁は、無色であるI型のものとは異なり、色を帯びていたり正常のものと同じく暗い色をしていたりする。単抱合型が胆汁抱合の大部分を占める。
- UGT1A1は、単塩基対の突然変異のために、減少しているものの検知できるレベル(典型的には正常値の10%以下)で存在している。
- このため、フェノバルビタールによる治療が効果的であり、血中ビリルビンを少なくとも25%減少させることができる。よって、フェノバルビタールの投与は、I型とII型を鑑別するのに、他の要素と合わせて用いられることがある。
- クリグラー・ナジャール症候群II型の遺伝様式を決定するのは難しいが、一般的には常染色体劣性遺伝と考えられている[2]。
鑑別診断
新生児黄疸は、敗血症、低酸素症、低血糖症、甲状腺機能低下症、肥大性幽門狭窄症、ガラクトース血症、フルクトース血症などの存在下で進展しうる。
非抱合型の高ビリルビン血症の要因となりうるのは以下のようなものがある。
- 産生の増大
- 除去能の低下
クリグラー・ナジャール症候群とジルベール症候群では、定型的な肝機能測定が行なわれるのが一般的であり、肝組織検査も一般的に行われる。溶血についての確証は立っていない。薬物誘導型の症例では、摂取を中断することで明らかに減衰する。生理学的新生児黄疸では85–170 µmol/Lまで上昇するが、その後2週間以内に通常の成人の血中濃度まで減少する。早産例では比較的高濃度になる。
研究
クリグラー・ナジャール症候群I型を有する10歳の少女が、肝細胞移植を受け成功した[3]。
単一遺伝子系列のGunn系列ラットは、UDP-グルクロン酸転移酵素 (UDPGT)を欠いており、クリグラー・ナジャール症候群の研究の動物モデルに利用される。正常な働きをしていない酵素は一つだけなので、クリグラー・ナジャール症候群の遺伝子治療は研究が進められている理論的な選択肢である[4]。
- Gunn系列ラット:1994年にトロントのコンノート研究所でC.H.ガン博士が突然変異のラットを発見した。このラットは黄疸を呈し、この形質は常染色体劣性遺伝で遺伝した。遺伝学者であったガン博士は、コンノート研究所でこのラットを飼育し、のちにカナダ・プリンスエドワードアイランド州のサマーサイドに移動してCanadian Experimental Fox Ranchの所長となった。ガン系列ラットはクリグラー・ナジャール症候群の研究や治療の発達に極めて有用である。
脚注
- Jansen PL (December 1999). “Diagnosis and management of Crigler–Najjar syndrome”. European journal of pediatrics 158 (Suppl 2): S89–S94. doi:10.1007/PL00014330. PMID 10603107.
- Chowdhury, J. R.; Wolkoff, A. W.; Chowdhury, N. R.; Arias, I. M.: "Hereditary jaundice and disorders of bilirubin metabolism." In: Scriver, C. R.; Beaudet, A. L.; Sly, W. S.; Valle, D. (eds.): The Metabolic and Molecular Bases of Inherited Disease. Vol. 2. New York: McGraw-Hill (8th ed.) 2001. Pp. 3063–3101.
- Fox IJ, Chowdhury JR, Kaufman SS, Goertzen TC, Chowdhury NR, Warkentin PI, Dorko K, Sauter BV, Strom SC (May 1998). “Treatment of the Crigler–Najjar syndrome type I with hepatocyte transplantation”. The New England Journal of Medicine 338 (20): 1422–6. doi:10.1056/NEJM199805143382004. PMID 9580649.
- Toietta G, Mane VP, Norona WS, Finegold MJ, Ng P, Mcdonagh AF, Beaudet AL, Lee B (March 2005). “Lifelong elimination of hyperbilirubinemia in the Gunn rat with a single injection of helper-dependent adenoviral vector”. Proceedings of the National Academy of Sciences of the United States of America 102 (11): 3930–5. doi:10.1073/pnas.0500930102. PMC 554836. PMID 15753292.
- Crigler JF Jr., Najjar VA (February 1952). “Congenital familial nonhemolytic jaundice with kernicterus; a new clinical entity”. A.M.A. American Journal of Diseases of Children 83 (2): 259–60. ISSN 0096-8994. PMID 14884759.
- synd/86 - Who Named It?
関連項目
- デュビン・ジョンソン症候群
- ジルベール症候群
- ローター症候群
- ルーシー・ドリスコール症候群
- 新生児黄疸