カルボニル還元
有機化学におけるカルボニル還元(カルボニルかんげん、英: carbonyl reduction)は、カルボニル化合物を還元剤によって還元する有機反応である。
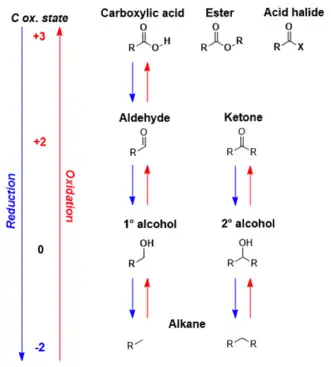
典型的なカルボニル化合物としてケトン、アルデヒド、カルボン酸、エステル、酸ハロゲン化物などがある。カルボン酸やエステル、酸ハロゲン化物は還元剤の強さによってアルデヒドや第一級アルコールに還元される。アルデヒドやケトンはそれぞれ第一級、第二級アルコールに還元される。脱酸素化ではアルコールがさらに還元され、酸素が取り除かれてアルキル基となる。
ホウ素やアルミニウムをベースとした金属水素化物は還元剤としてよく用いられる。接触水素化もカルボニル還元のために重要な反応である。水素化物が知られるようになる前は、金属ナトリウムとアルコールの混合物を使う[1][2]ブーボー・ブラン還元によってエステルの還元が行われていた[3][4][5]。
カルボン酸とその誘導体、ケトン、アルデヒド、アルコール
反応機構
金属水素化物による還元の反応機構はヒドリド(水素化物)イオンがカルボニル炭素に求核付加反応しているというものである。いくつかの場合、Li+などアルカリ金属のカチオンがカルボニル基の酸素原子に配位し、カルボニル基の求電子性を高めることで活性化する。
カルボン酸誘導体の還元では、水素化アルミニウムイオンによる還元のあと脱離反応によってアルデヒドが得られる(その後もう一度還元反応が起こり、アルコールまで還元される場合もある)。
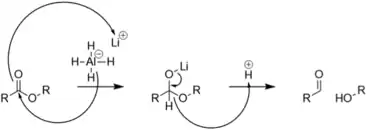
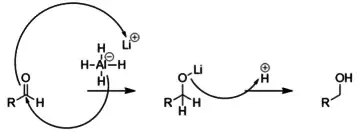
水素化アルミニウムイオンによるアルデヒドやケトンの還元では反応物がアルコキシドに変換される。還元反応が終了したあと、アルコキシドがプロトン化され、アルコールが得られる。
カルボニル基の反応性の傾向
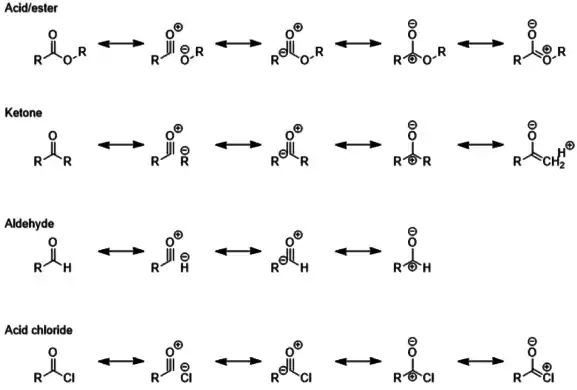
ケトンは立体効果がアルデヒドより大きく、アルキル基が電子を供与してC=Oの部分正電荷を安定化するので、アルデヒドより反応性が低い[6]。ゆえに、アルデヒドはケトンより還元されやすく、穏やかな条件・弱い還元剤でも還元される。カルボン酸とエステルには酸素原子が2つ存在するため、孤立電子対からの電子供与により正電荷がさらに安定化される。酸ハロゲン化物はハロゲンの電子供与性が低いので、もっとも不安定である[7]。
酸ハロゲン化物、ケトン、アルデヒドは還元されやすい化合物だが、カルボン酸やエステルを還元するには強い還元剤が必要である。
金属水素化の反応性
金属ヒドリドを用いる場合、還元剤の強さは4つの因子によって決まる。1つは対イオンがカルボニル基の酸素に配位することでどれだけ活性化されるかである。リチウムはナトリウムより小さく求電子性が高いので、カルボニルにより強く配位する[8]。Mg、Al、Znなど+2以上の電荷を取れるカチオンもNa+より強くカルボニル基を活性化する[9]。
2つめは中心金属が還元剤の強さに与える影響である。アルミニウムはホウ素より大きいのでヒドリドとの結合はホウ素より弱い。このため求核攻撃をしやすく、ボロンヒドリドより還元力が強い[10]。3番目のファクターとして置換ヒドリドにおける立体効果がある。置換基のあるヒドリドはそうでない金属ヒドリドに比べ求核性が低い。例えばトリ酢酸水素化ホウ素ナトリウム(NaBH(OAc)3)はケトンとは反応しないのでアルデヒドの選択的還元に使われる[11]。
4つめは基質が還元剤に与える影響である。アセトキシ基は立体障害と電子求引性のためトリ酢酸水素化ホウ素ナトリウム (NaBH(OAc)3) による還元を阻害する。シアノ基も還元剤に対して立体障害が大きいが、水素化トリエチルホウ素リチウムなど電子供与基を持った還元剤を使うことで、望まない転位反応が起こることを避けることができる。
この基質効果により、NaBH3CNは通常のpH (>4) で還元作用が著しく低くなる。そのためこの化合物を使って還元的アミノ化を行う場合、下のように反応させるのが望ましい。
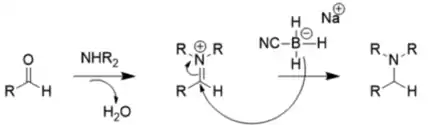
比較的弱い還元剤としてケトンをアルコールに還元する際は水素化ホウ素ナトリウムが一般的に用いられる。これはLAHなどは官能基許容性が低く、ニトロ基やニトリル、エステルなど様々な官能基を還元してしまうからである。またLAHと違いエタノールや水を溶媒として用いることができる点も特長である[12]。LAHやDIBAL-H、L-セレクトリド、ジボラン、ジアゼンや水素化アルミニウムなどの強い還元剤はアルデヒドとケトンの両方を還元することができるが、活性が高いため毒性も高い[13]。しかし、カルボン酸やエステルをアルコールに還元する場合はこれらの強い還元剤が必要となる。
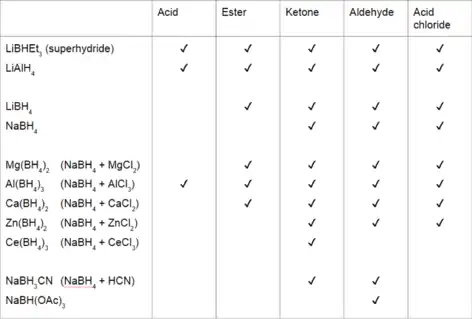
下の表はどのカルボニル官能基がどの還元剤で還元されるかを示している。ただしいくつかの試薬は反応条件に依存する。
カルボン酸誘導体からアルデヒドへの還元
金属ヒドリドを利用したカルボニル還元
カルボン酸誘導体からアルデヒドを合成するのは非常に難しい。NaBH4などの弱い還元剤では還元反応がエステルやカルボン酸など比較的安定な化合物は還元されず、LiAlH4のような強い還元剤ではアルコールまで還元されるからである[14]。
酸塩化物はアルデヒドやケトンに比べれば不安定であるため、立体障害の大きなヒドリド供与体の存在下でアルデヒドを合成する際に比較的弱い還元剤と反応させると、アルデヒドが得られる。この還元剤としてはDIBAL-Hがよく用いられる。しかし、DIBAL-Hも全てのカルボニル基を還元することができるので、アルデヒドで還元を止める場合1当量の還元剤を低温で反応させる必要がある[15]。LiAl(Ot-Bu)3(LiAlH4とt-BuOHから合成される)も同様の機構で、還元をアルデヒドで止めることができる[16]。
代替法
カルボン酸誘導体の還元をアルデヒドで止める反応として古くから知られているものに、嵩高いヒドリドと反応性の高いカルボニルを利用する方法がある。しかしこの方法は基質の適用範囲が狭く、反応条件に大きく依存する。この反応の代替としてチオエステルを使った福山還元やワインレブアミドを利用したワインレブ還元などがある。またカルボニル基を接触水素化するローゼンムント還元という反応も知られている。
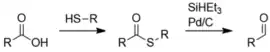
福山還元では、カルボン酸がまずチオール類の付加によってチオエステルとなる(エステル合成の反応に類似)[17]。チオエステルはパラジウム触媒下、シリルヒドリドによってアルデヒドへと還元される。
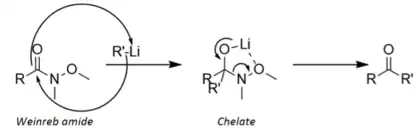
ワインレブ反応では、酸塩化物がまずワインレブアミドに変換され、有機金属試薬と反応させることによってケトンができる。また水素化アルミニウムリチウムと反応させるとアルデヒドができる[18]。
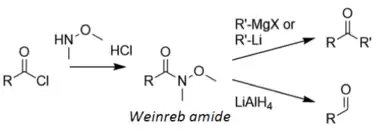
ワインレブアミドは求電子的なカルボニルが金属ヒドリドを経由して還元されるのではなく、安定なキレートを経由して還元される。そのためキレートの結合は下図に示すように一度しか還元されない。
ローゼンムント還元は酸塩化物をパラジウム触媒・硫酸バリウムと気体の水素を用いて還元する方法である。表面積が小さいためオーバーリアクションが抑制されている[19]。これより反応性の高い基質を用いる場合、触媒は硫黄を含むものなど毒性の高いものを用いる必要がある。
アルデヒド、ケトンとアルケン
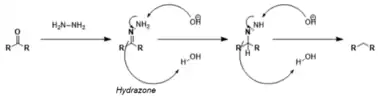
アルデヒドとケトンはアルコールだけでなくアルカンまで還元することもできる。この変換反応には強酸性下で起こるクレメンゼン還元や強塩基性下で起こるウォルフ・キシュナー還元およびその派生などが含まれる。例えばカリオティの開発した反応では、トシルヒドラゾンとヒドリド供与体を利用することで、塩基を使わず穏和な条件下で反応を進めることができる[20]。マイアーズによって報告された反応では、置換ヒドラジンをビス(tert-ブチルジメチルシリル)-ヒドラジンと室温下の穏和な条件で反応させ、速くかつ高収率で還元できる[21]。
α,β-不飽和カルボニル化合物の反応
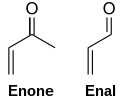
α,β-還元(共役還元)では、エノンやエナールなどα,β-不飽和カルボニル化合物が基質となる。
これらの基質を通常の還元剤で還元すると、1,2-還元によってアリルアルコールが生成する反応と1,4-還元によって飽和ケトン/アルデヒドが生成する反応が競合する。シクロへキセノンをNaBH4によって還元すると2つの生成物が想定される。前者が1,4-還元、後者が1,2-還元の生成物である[12]。
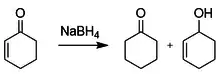
より立体障害の大きな基質を用いた場合、1,2-還元が起こりやすくなる[12]。さらに、NaBH4とCeCl3から合成されるCe(BH4)3をヒドリド源として利用してルーシェ還元を行うとより選択的に1,2-付加体が得られる[22]。
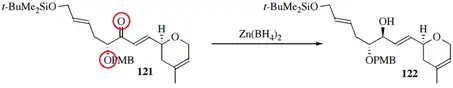
1,2-選択的に反応するヒドリド源としてZn(BH4)2も知られている。この化合物はカルボニルの酸素だけでなくその隣接原子にも配位するためジアステレオ選択性が大きい[23]。
立体選択性
ジアステレオ選択的還元
シクロヘキサノンの還元においては、ヒドリド源がアキシャル位を攻撃してエカトリアル位にヒドロキシ基がつくか、エカトリアル位を攻撃してアキシャル位にヒドロキシ基が結合したアルコールができる。アキシャル位への攻撃(赤で示した)ではヒドリドが1,3-ジアキシャル相互作用による反発を受ける。一方エカトリアル位の攻撃ではヒドリドは相互作用を受けることがないが、新しくできたアルコールが基質と水素原子が反応中間体がねじれひずみを受ける(アキシャル位にヒドロキシ基が結合したアルコールのニューマン投影式で下に示した)。
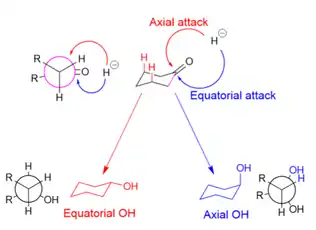
LiBH(Me2CHCHMe)3などの嵩高い還元剤は1,3-ジアキシャル相互作用によってエカトリアル位への攻撃が優先する[12]。NaBH4などの小さい還元剤は1,3-ジアキシャル相互作用が小さいため、重なりによる相互作用を避けるようにアキシャル位への攻撃が優先する。このように立体電子効果も小さな還元剤でアキシャル位への攻撃が優先する理由となっている[24]。しかし、基質がかさ高くなり、1,3-ジアキシャル相互作用も大きくなると還元剤が小さくてもアキシャル位への攻撃は好ましくなくなる[25]。
脚注
- Moffett, Robert Bruce (1953). "2-(1-Pyrrolidyl)propanol". Organic Syntheses (英語). 33: 82. doi:10.15227/orgsyn.033.0082。; Collective Volume, vol. 4, p. 834
- McMurry, John E. (1973). "Isoxazole Annelation Reaction: 1-Methyl-4,4a,5,6,7,8-hexahydronaphthalen-2(3H)-one". Organic Syntheses (英語). 53: 70. doi:10.15227/orgsyn.053.0070。; Collective Volume, vol. 6, p. 781
- ルイ・ブーボー; Blanc, Gustave Louis (1903). “Préparation des alcools primaires au moyen des acides correspondants [Preparation of primary alcohols by means of the corresponding acids]” (French). Compt. Rend. 136: 1676–1678.
- ルイ・ブーボー; Blanc, Gustave Louis (1903). “Préparation des alcools primaires au moyen des acides correspondants [Preparation of primary alcohols by means of the corresponding acids]” (French). Compt. Rend. 137: 60–62.
- ルイ・ブーボー; Blanc, Gustave Louis (1904). “Transformation des acides monobasiques saturés dans les alcools primaires correspondants [Transforming saturated monobasic acids into the corresponding primary alcohols]” (French). Bull. Soc. Chim. Fr. 31: 666–672.
- Roche, Alex. “Ketones and Aldehydes”. ラトガース大学. 2015年12月1日閲覧。
- Clayden, Jonathan (2012). Organic Chemistry. OUP Oxford. pp. 200. ISBN 978-0199270293
- König, Burkhard (2009年). “Reduction Reactions”. Modern Methods in Organic Synthesis. Institut für Organische Chemie, Uni Regensburg. 2015年12月1日閲覧。
- Cox, Liam (2007年). “Nucleophilic Addition Reactions of Aldehydes and Ketones”. University of Birmingham. 2015年12月1日閲覧。
- Sweeting, Linda M. (2001年). “Reducing Agents”. タウソン大学. 2015年12月1日閲覧。
- Gribble, Gordon W.; Ferguson, Duncan C. (January 1975). “Reactions of sodium borohydride in acidic media. Selective reduction of aldehydes with sodium triacetoxyborohydride”. Journal of the Chemical Society, Chemical Communications 0 (13): 535–536. doi:10.1039/C39750000535 2015年12月2日閲覧。.
- Banfi, Luca; Narisano, Enrica; Riva, Renata (2001-01-01). Sodium Borohydride. John Wiley & Sons, Ltd. doi:10.1002/047084289x.rs052. ISBN 9780470842898
- Chaikin, Saul W.; Brown, Weldon G. (1949-01-01). “Reduction of Aldehydes, Ketones and Acid Chlorides by Sodium Borohydride”. Journal of the American Chemical Society 71 (1): 122–125. doi:10.1021/ja01169a033. ISSN 0002-7863.
- Gaylord, Norman G. (1957-08-01). “Reduction with complex metal hydrides”. Journal of Chemical Education 34 (8): 367. Bibcode: 1957JChEd..34..367G. doi:10.1021/ed034p367.
- Zakharkin, L.I.; Khorlina, I.M. (1962). “Reduction of esters of carboxylic acids into aldehydes with diisobutylaluminium hydride”. Tetrahedron Letters 3 (14): 619–620. doi:10.1016/s0040-4039(00)70918-x.
- Cortes, Sergio (2010年). “Using Hydrogen as a Nucleophile in Hydride Reductions”. Dr. Sergio Cortes' Organic Chemistry Page. University of Texas at Dallas. 2015年12月1日閲覧。
- Fukuyama, Tohru; Lin, Shao Cheng; Li, Leping (1990-09-01). “Facile reduction of ethyl thiol esters to aldehydes: application to a total synthesis of (+)-neothramycin A methyl ether”. Journal of the American Chemical Society 112 (19): 7050–7051. doi:10.1021/ja00175a043. ISSN 0002-7863.
- Nahm, Steven; Weinreb, Steven M. (1981). “N-methoxy-n-methylamides as effective acylating agents”. Tetrahedron Letters 22 (39): 3815–3818. doi:10.1016/s0040-4039(01)91316-4.
- Mosettig, Erich; Mozingo, Ralph (2004-01-01). The Rosenmund Reduction of Acid Chlorides to Aldehydes. John Wiley & Sons, Inc.. doi:10.1002/0471264180.or004.07. ISBN 9780471264187
- Caglioti, L.; Magi, M. (1963-01-01). “The reaction of tosylhydrazones with lithium aluminium hydride”. Tetrahedron 19 (7): 1127–1131. doi:10.1016/S0040-4020(01)98571-0.
- Furrow, Michael E.; Myers, Andrew G. (2004-05-01). “Practical Procedures for the Preparation of N-tert-Butyldimethylsilylhydrazones and Their Use in Modified Wolff−Kishner Reductions and in the Synthesis of Vinyl Halides and gem-Dihalides”. Journal of the American Chemical Society 126 (17): 5436–5445. doi:10.1021/ja049694s. ISSN 0002-7863. PMID 15113215.
- Strategic Applications of Named Reactions in Organic Synthesis (Paperback) by Laszlo Kurti, Barbara Czako ISBN 0-12-429785-4
- Greeves, Nick (2015年). “Diastereoselective Ketone Reduction”. ChemTube3D. University of Liverpool. 2015年12月1日閲覧。
- Wong, Stephen S.; Paddon-Row, Michael N. (January 1990). “Theoretical evidence in support of the Anh?Eisenstein electronic model in controlling ?-facial stereoselectivity in nucleophilic additions to carbonyl compounds”. Journal of the Chemical Society, Chemical Communications 0 (6): 456–458. doi:10.1039/c39900000456.
- Krishnamurthy, S.; Brown, Herbert C. (1976-05-01). “Lithium trisiamylborohydride. A new sterically hindered reagent for the reduction of cyclic ketones with exceptional stereoselectivity”. Journal of the American Chemical Society 98 (11): 3383–3384. doi:10.1021/ja00427a061. ISSN 0002-7863.